Smoke Study

Smoke Study trong GMP – Hướng dẫn chuyên sâu cho QA, Validation & Engineering

Smoke Study trong GMP

Hướng dẫn cho QA, Validation & Engineering

Nghiên cứu/khảo sát khói để đánh giá và xác nhận mô hình dòng khí trong khu vực sản xuất vô trùng

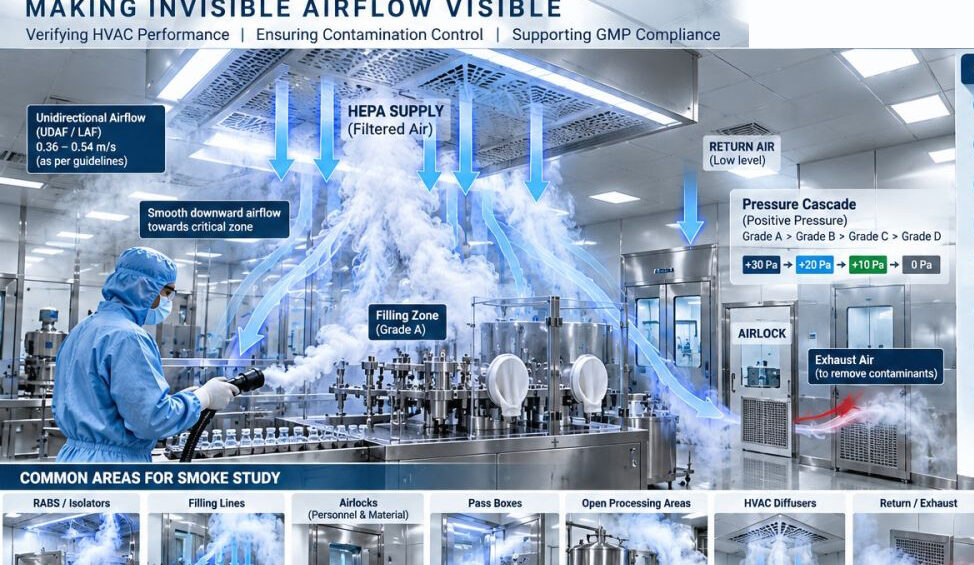
Smoke Study, hay Airflow Visualization Study – nghiên cứu trực quan hóa dòng khí, là một trong những công cụ quan trọng để đánh giá khả năng kiểm soát nhiễm trong sản xuất thuốc vô trùng. Thông qua việc sử dụng môi chất tạo khói/sương phù hợp và ghi hình chuyển động của dòng khí, doanh nghiệp có thể quan sát trực tiếp cách không khí di chuyển quanh HEPA filter, thiết bị, sản phẩm, operator, RABS/Isolator và các khu vực critical.

Trong hệ thống GMP hiện đại, Smoke Study không nên được xem đơn thuần là một bài kiểm tra “khói có đi đúng hướng hay không”. Giá trị thực sự của nghiên cứu nằm ở việc chứng minh rằng airflow được thiết kế, lắp đặt và vận hành theo cách giúp bảo vệ vùng critical khỏi nguy cơ nhiễm vi sinh và tiểu phân, đặc biệt trong các thao tác vô trùng.

EU GMP Annex 1 yêu cầu các airflow pattern trong cleanroom và zone phải được visualise để chứng minh không có sự xâm nhập từ khu vực cấp thấp hơn vào khu vực cấp cao hơn; với các khu vực yêu cầu unidirectional airflow, airflow visualization phải được thực hiện và đánh giá cả at rest và in operation, bao gồm mô phỏng các intervention của operator.

FDA cũng nhấn mạnh việc đánh giá airflow dưới dynamic conditions, bao gồm ảnh hưởng của aseptic manipulation, intervention và equipment design; video recording được xem là công cụ hữu ích để đánh giá airflow và hỗ trợ đánh giá khi cấu hình thiết bị thay đổi.
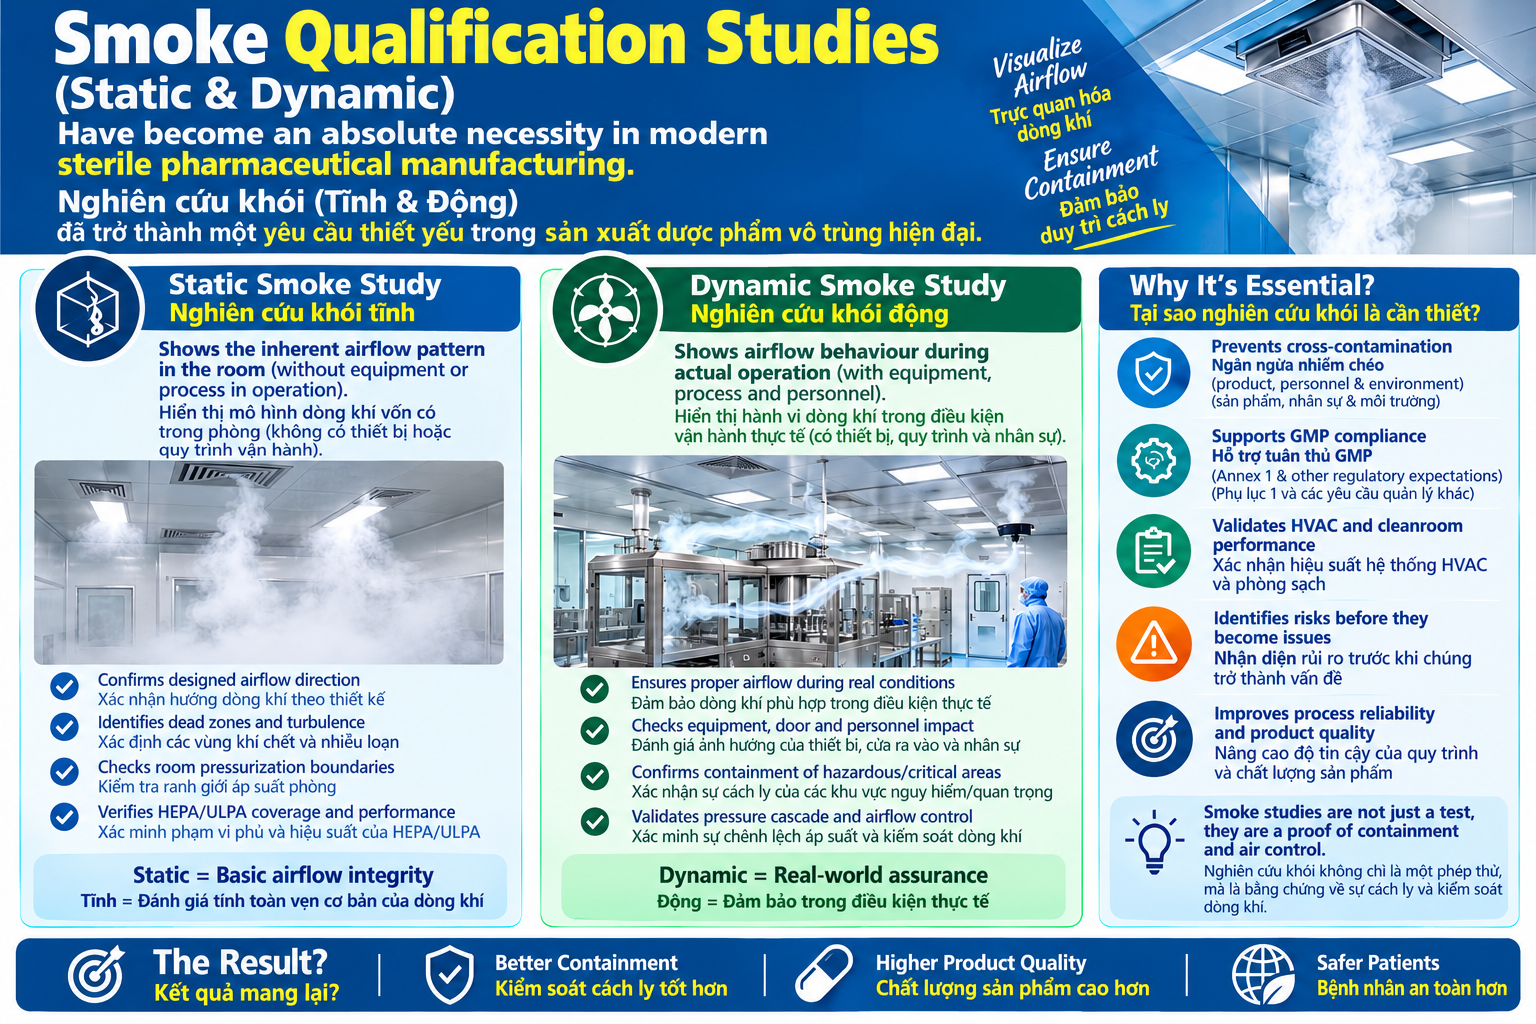
Smoke Study trong GMP

1. Smoke Study là gì?

Smoke Study (Smoke Visualization Study / Airflow Visualization Study) là phương pháp sử dụng một môi chất dạng khói/sương có khả năng quan sát được để trực quan hóa chuyển động của dòng khí trong phòng sạch hoặc khu vực sản xuất vô trùng.

Mục đích không đơn giản là xem “khói có bay đúng hướng hay không”, mà là trả lời những câu hỏi quan trọng:

  • Không khí sạch có thực sự đi từ vùng sạch hơn đến vùng cần bảo vệ không?
  • Có xuất hiện turbulence – dòng khí rối không?
  • Có dead zone – vùng khí tù đọng không?
  • Khi nhân viên thao tác, dòng khí có bị thay đổi không?
  • Thiết bị, cửa, vật liệu hoặc thao tác của operator có làm ảnh hưởng đến first air không?
  • Dòng khí có thể mang tiểu phân từ người hoặc thiết bị vào vùng sản phẩm vô trùng hay không?
  • Các khu vực quan trọng có được bảo vệ liên tục trong điều kiện vận hành thực tế không?

FDA cũng sử dụng airflow pattern evaluation/smoke studies để đánh giá dòng khí một chiều và khả năng xuất hiện turbulence hoặc eddies có thể góp phần phát tán nhiễm vi sinh và tiểu phân trong khu vực sản xuất vô trùng.

Smoke Study nghiên cứu trực quan hóa chuyển động của không khí trong:

  • Cleanroom
  • Grade A / Grade B areas
  • ISO 5 / ISO 7 areas
  • LAF/UDU
  • Filling line
  • RABS
  • Isolator
  • Aseptic processing area
  • Sampling/dispensing area
  • Các critical processing zones

Mục tiêu là tạo ra hình ảnh trực quan về:

  • Hướng dòng khí;
  • Tính liên tục của dòng khí;
  • Unidirectional airflow;
  • Turbulence;
  • Eddy/recirculation;
  • Dead zones;
  • Airflow obstruction;
  • Air ingress;
  • Ảnh hưởng của thiết bị;
  • Ảnh hưởng của operator;
  • Ảnh hưởng của intervention.

Một Smoke Study tốt phải trả lời được câu hỏi quan trọng nhất:

“Trong điều kiện vận hành thực tế, dòng khí có liên tục bảo vệ sản phẩm và các bề mặt critical khỏi nguồn nhiễm hay không?”
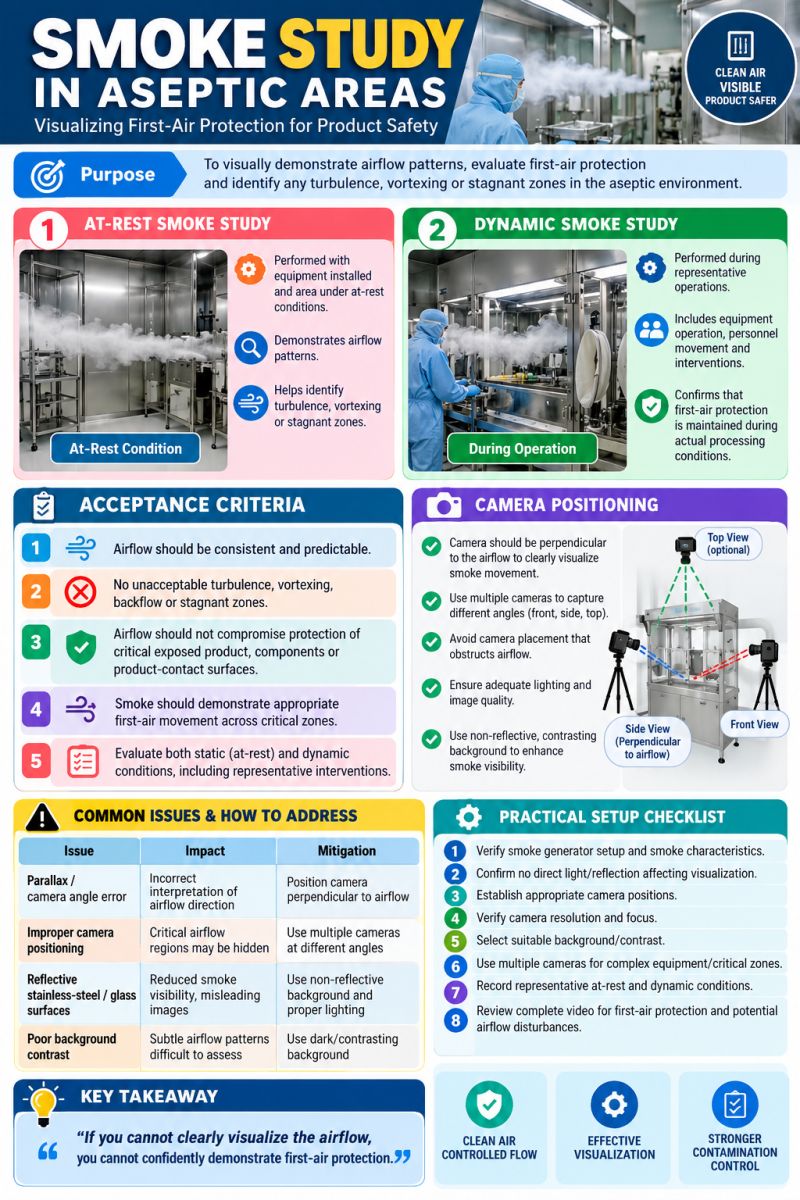
Smoke Qualification Studies

2. Smoke Study trong hệ thống GMP

Smoke Study nằm trong một hệ thống kiểm soát contamination rộng hơn.

Có thể hình dung:

Contamination Control Strategy – CCS

↓

Facility Design

↓

HVAC

↓

HEPA Filtration

↓

Airflow Pattern

↓

Smoke Study

↓

Environmental Monitoring

↓

Aseptic Process Simulation / Media Fill

↓

Sterility Assurance

Smoke Study vì vậy không nên được xem là một phép thử độc lập có thể thay thế Environmental Monitoring hoặc Media Fill.

Nó cung cấp bằng chứng trực quan về hành vi của airflow, trong khi các chương trình khác cung cấp những dạng bằng chứng khác về khả năng kiểm soát quá trình.

EU GMP Annex 1 đặt contamination control strategy vào vị trí trung tâm của hệ thống kiểm soát sản xuất vô trùng và yêu cầu các biện pháp kiểm soát phải được xác định dựa trên kiến thức về quy trình và đánh giá rủi ro.

3. Static Smoke Study và Dynamic Smoke Study

Đây là một trong những nội dung quan trọng nhất khi xây dựng protocol.

3.1. Static Smoke Study

Static Smoke Study đánh giá airflow trong trạng thái at rest hoặc điều kiện cơ bản của hệ thống.

Thông thường có:

  • HVAC đang hoạt động;
  • Thiết bị được lắp đặt;
  • Không hoặc ít hoạt động của operator;
  • Không thực hiện đầy đủ các intervention;
  • Không mô phỏng toàn bộ hoạt động sản xuất.

Mục tiêu chính là đánh giá baseline airflow pattern.

Static Study có thể giúp phát hiện:

  • Hướng airflow;
  • Vùng airflow không ổn định;
  • Dead zone;
  • Turbulence;
  • Airflow obstruction;
  • Air movement quanh thiết bị;
  • Airflow giữa critical zone và surrounding area.

Tuy nhiên:

Một Static Smoke Study không thể tự nó chứng minh rằng quy trình sản xuất vô trùng được bảo vệ trong điều kiện vận hành thực tế.

Đây là điểm rất quan trọng đối với QA và Validation.

FDA đã nhiều lần yêu cầu các cơ sở thực hiện Smoke Study dưới dynamic conditions khi static study không phản ánh được intervention, operator positioning hoặc hoạt động thực tế của aseptic processing.

4. Dynamic Smoke Study

Dynamic Smoke Study được thực hiện trong điều kiện mô phỏng in-operation state.

Có thể bao gồm:

  • Operator;
  • Equipment;
  • Material;
  • Normal production operation;
  • Intervention;
  • Door opening;
  • Component transfer;
  • Machine adjustment;
  • Sampling;
  • Cleaning intervention;
  • Maintenance intervention;
  • Removal of rejected units;
  • Jam clearance;
  • Glove manipulation.

FDA trong các warning letter năm 2026 tiếp tục yêu cầu dynamic smoke studies phải đánh giá đầy đủ dynamic interactions và aseptic interventions.
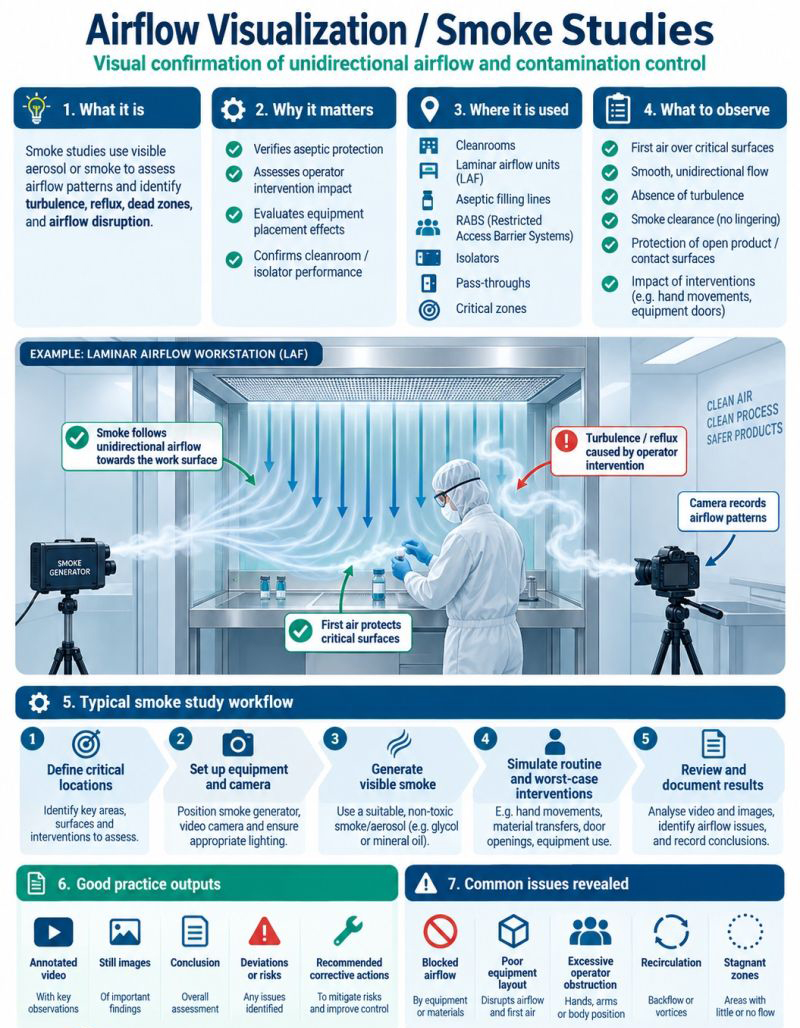
khảo sát khói để đánh giá và xác nhận mô hình dòng khí trong khu vực sản xuất vô trùng.

5. First Air – khái niệm cốt lõi

Một trong những khái niệm quan trọng nhất khi đánh giá Smoke Study là First Air.

Có thể hiểu đơn giản:

“First Air là luồng khí sạch được lọc qua HEPA và đi trực tiếp đến vùng critical trước khi bị con người, thiết bị hoặc vật thể khác làm nhiễu.”

EU GMP Annex 1 yêu cầu hoạt động và chuyển động của personnel phải được kiểm soát để tránh tạo ra thay đổi bất lợi trong airflow; việc cản trở đường đi của unidirectional/first air đến critical zone phải được tránh.

Đây là lý do Smoke Study phải đánh giá operator position và operator movement, chứ không chỉ đánh giá máy móc.

6. Grade A và Grade B

Trong aseptic manufacturing, Grade A thường là critical zone, nơi các sản phẩm, container/closure hoặc vật liệu vô trùng có thể tiếp xúc với môi trường.

Grade B thường đóng vai trò là background environment cho Grade A trong nhiều cấu hình aseptic processing truyền thống.

Smoke Study phải xem xét cả hai cấp độ, đặc biệt tại interface giữa Grade A và Grade B.

Cần đánh giá:

  • Airflow từ Grade A xuống;
  • Khả năng air ingress;
  • Door opening;
  • Operator movement;
  • Material transfer;
  • Equipment penetration;
  • Pressure cascade;
  • Interface giữa các zone.

EU GMP Annex 1 yêu cầu airflow visualization chứng minh không có sự xâm nhập từ khu vực thấp cấp hơn vào khu vực cấp cao hơn.

7. HVAC và Smoke Study

Smoke Study không thể tách rời HVAC.

HVAC quyết định:

  • Air supply;
  • Air return;
  • Air change;
  • Pressure cascade;
  • Temperature;
  • Humidity;
  • HEPA filtration;
  • Air velocity;
  • Airflow direction.

Một Smoke Study tốt phải được thực hiện với HVAC ở trạng thái đại diện cho điều kiện vận hành đã xác định trong protocol.
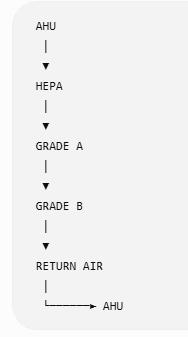
Nếu HVAC thay đổi:

  • vị trí HEPA thay đổi;
  • Airflow volume thay đổi;
  • Equipment layout thay đổi;
  • Pressure cascade thay đổi;
  • Diffuser thay đổi;

thì kết quả Smoke Study trước đó có thể không còn đại diện.

FDA guidance cũng nhấn mạnh rằng air velocity phải được thiết lập và biện minh phù hợp để duy trì unidirectional airflow trong critical area dưới dynamic conditions.
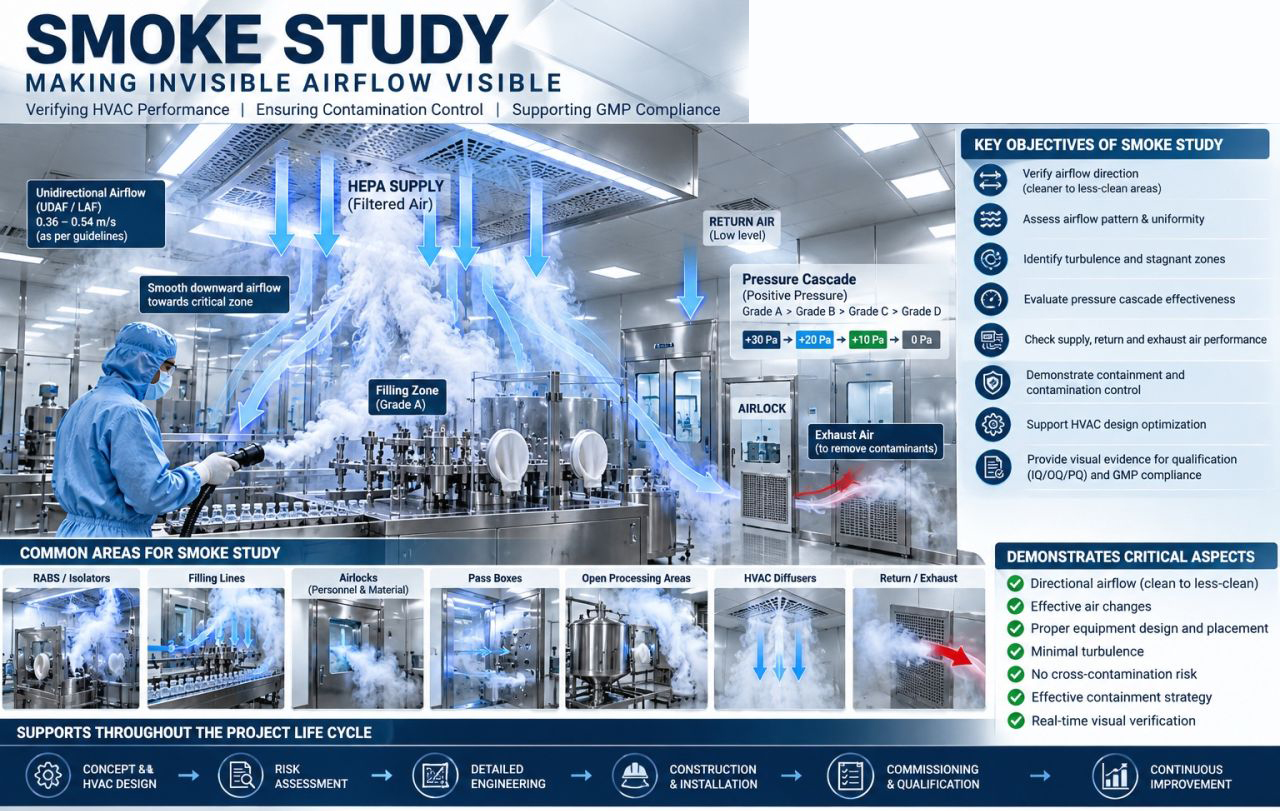
Smoke Visualization Study, Airflow Visualization Study

8. HEPA Filter và Airflow Visualization

HEPA filter là thành phần quan trọng trong việc cung cấp không khí sạch cho critical area.

Tuy nhiên:

“Có HEPA filter không đồng nghĩa với việc airflow downstream của HEPA luôn phù hợp.”

Smoke Study có thể phát hiện:

  • Airflow không đồng đều;
  • Turbulence ngay dưới HEPA;
  • Obstruction;
  • Gaps giữa filter modules;
  • Equipment blocking;
  • Poor return-air design;
  • Airflow recirculation.

Một warning letter của FDA năm 2025 đã đề cập đến vấn đề khoảng hở giữa các HEPA filter do bố trí thiết bị/đèn và khả năng ảnh hưởng đến unidirectional airflow.

Vì vậy cần đánh giá cả:

  • HEPA integrity
  • Air velocity
  • Airflow volume
  • Airflow visualization
  • Pressure differential
  • Particle control

Không nên dùng một phép thử để thay thế toàn bộ hệ thống qualification.

9. RABS và Smoke Study

RABS – Restricted Access Barrier System được sử dụng để giảm sự tương tác trực tiếp giữa operator và critical zone.

Theo EU GMP Annex 1, background environment của RABS sử dụng cho aseptic processing phải tối thiểu là Grade B, và airflow pattern studies phải chứng minh không có air ingress trong các intervention, bao gồm door opening nếu có.

Smoke Study cho RABS nên đánh giá:

  • Normal operation
  • Glove manipulation
  • Door opening
  • Intervention

Ví dụ:

  • stopper jam;
  • vial removal;
  • component adjustment;
  • sensor adjustment;
  • machine intervention.

Một Smoke Study chỉ quay RABS trong trạng thái đóng và không có intervention sẽ không đánh giá đầy đủ những tình huống có thể làm thay đổi airflow.

FDA đã ghi nhận các trường hợp intervention trong RABS làm cản trở first air hoặc tạo turbulence trong critical zone.

10. Isolator và Smoke Study

Isolator cung cấp một mức độ ngăn cách cao hơn giữa operator và critical processing zone.

Nhưng điều đó không có nghĩa Smoke Study không cần thiết.

EU GMP Annex 1 yêu cầu đối với open isolator, airflow pattern studies phải chứng minh không có air ingress tại interface mở. Background của open isolator thường tối thiểu Grade C, trong khi closed isolator thường tối thiểu Grade D, với quyết định cuối cùng phải dựa trên risk assessment và CCS.

Smoke Study có thể tập trung vào:

  • Glove manipulation;
  • Transfer ports;
  • RTP;
  • Door opening;
  • Material transfer;
  • Interface;
  • Air ingress;
  • Internal airflow;
  • Bio-decontamination impact nếu liên quan;
  • Setup/maintenance intervention.

11. Camera Setup – yếu tố thường bị đánh giá thấp

Một Smoke Study tốt nhưng camera bố trí sai vẫn có thể tạo ra bằng chứng không đầy đủ.

Camera nên ghi được:

  • Toàn bộ critical zone;
  • HEPA discharge area;
  • Product exposure point;
  • Operator;
  • Equipment;
  • Intervention;
  • Airflow path.

Nên sử dụng nhiều góc quay khi cần

  • Camera 1 – Overview
  • Camera 2 – Critical point
  • Camera 3 – Operator interaction

FDA đã ghi nhận trong một warning letter năm 2026 rằng vị trí smoke source không cho phép đánh giá toàn bộ chiều cao của operational area và người thực hiện smoke study có lúc che khuất airflow bằng cơ thể.

12. Smoke Source và môi chất tạo khói

Smoke phải có đặc tính phù hợp để thể hiện airflow mà không tạo ra hình ảnh sai lệch.

Một vấn đề quan trọng là buoyancy.

Nếu smoke quá nóng: nó có thể tự bay lên do nhiệt thay vì di chuyển theo airflow.

Khi đó video có thể cho thấy một “airflow” không phản ánh đúng dòng khí.

FDA trong các yêu cầu remediation gần đây đã đề cập đến việc sử dụng neutrally buoyant media để visualization phù hợp hơn với airflow.

Do đó, lựa chọn smoke generator và medium phải được đánh giá dựa trên:

  • Particle/droplet characteristics;
  • Density;
  • Buoyancy;
  • Visibility;
  • Compatibility;
  • Residue;
  • Cleanroom impact;
  • Safety;
  • Regulatory suitability.

13. Protocol cho Smoke Study

Một protocol chuyên nghiệp nên bao gồm tối thiểu các phần sau.

13.1 Objective

Xác định mục tiêu:

“Demonstrate airflow patterns and verify that critical areas remain protected under defined operating conditions.”

13.2 Scope

Xác định:

  • Room;
  • Equipment;
  • Grade;
  • Critical zone;
  • RABS/Isolator;
  • Process.

13.3 Responsibilities

Phân công:

QA

  • Approval;
  • Compliance;
  • Deviation;
  • Final review.

Validation

  • Protocol;
  • Execution;
  • Data integrity;
  • Report.

Engineering

  • HVAC;
  • HEPA;
  • Equipment;
  • Facility.

Production

  • Operator;
  • Process simulation;
  • Intervention.

13.4 Equipment

Ghi rõ:

  • Smoke generator;
  • Camera;
  • Lighting;
  • Tripod;
  • Particle/airflow instruments nếu liên quan;
  • Calibration status.

13.5 Test conditions

Ghi rõ:

  • HVAC status;
  • Pressure;
  • Temperature;
  • Humidity;
  • Equipment status;
  • Personnel;
  • Material;
  • Door status.

13.6 Static study

Đánh giá baseline.

13.7 Dynamic study

Đánh giá:

  • Normal operation;
  • Operator movement;
  • Equipment operation;
  • Intervention.

13.8 Worst-case scenarios

Risk assessment phải xác định các tình huống có khả năng ảnh hưởng airflow cao nhất.

14. Acceptance Criteria

Đây là phần cần đặc biệt thận trọng.

Không nên viết acceptance criterion chung chung:

“Smoke should flow smoothly.”

Nên định nghĩa tiêu chí dựa trên process risk, CCS, cleanroom design và applicable regulatory expectations.

Ví dụ:

Criterion 1 – Airflow direction

Airflow phải di chuyển theo hướng thiết kế.

Criterion 2 – Critical zone protection

Airflow không được tạo ra một pathway làm đưa contamination từ vùng kém sạch hơn vào critical zone.

Criterion 3 – First Air

Không được có operator/equipment/intervention làm cản trở first air tại critical product exposure point.

Criterion 4 – Turbulence

Không được xuất hiện turbulence/recirculation có khả năng tạo contamination pathway mà không được đánh giá và kiểm soát.

Criterion 5 – Air ingress

Tại interface Grade A/Grade B hoặc RABS/isolator interface, không được quan sát air ingress có khả năng ảnh hưởng critical zone.

Criterion 6 – Dynamic condition

Airflow phải duy trì trạng thái kiểm soát trong các intervention đã xác định.

Criterion 7 – Documentation

Toàn bộ observation phải được ghi nhận bằng video và report.

Lưu ý: không nên áp đặt một tiêu chí định lượng duy nhất cho mọi Smoke Study. Acceptance criteria phải được xây dựng từ thiết kế hệ thống, risk assessment, CCS và yêu cầu áp dụng.

15. Risk Assessment

Smoke Study hiệu quả phải dựa trên Quality Risk Management – QRM.

Một risk assessment có thể sử dụng FMEA:
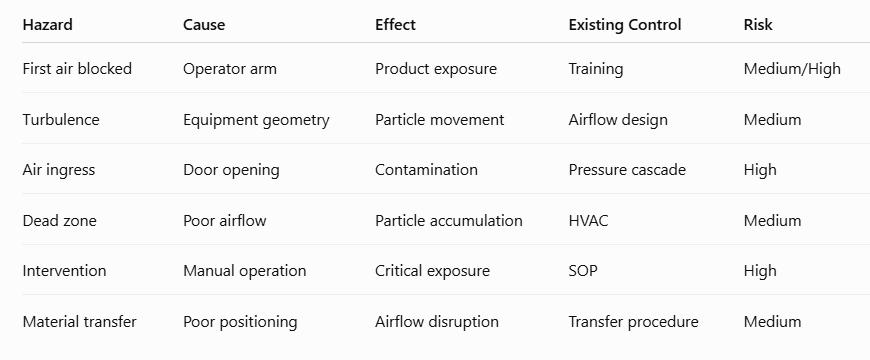
Các yếu tố nên được đánh giá:

Personnel

  • Number of operators;
  • Position;
  • Height;
  • Movement;
  • Intervention.

Equipment

  • Size;
  • Shape;
  • Position;
  • Heat generation;
  • Moving components;
  • Accessibility.

Facility

  • Ceiling;
  • HEPA;
  • Return air;
  • Doors;
  • Walls;
  • Pressure cascade.

Material

  • Component transfer;
  • Container;
  • Packaging;
  • Tools.

Process

  • Filling;
  • Stoppering;
  • Sampling;
  • Intervention;
  • Line clearance.

FDA trong các yêu cầu remediation gần đây thường yêu cầu risk assessment bao phủ human interaction, equipment placement, air quality, facility layout, personnel flow và material flow.

16. Deviation – Khi Smoke Study không đạt

Không phải mọi deviation đều có cùng mức độ nghiêm trọng.

Ví dụ:

Minor observation

Smoke visualization không rõ ở một vùng không critical.

Major observation

Airflow bị disturbance tại vùng phụ trợ nhưng chưa ảnh hưởng trực tiếp critical product exposure.

Critical observation

Smoke cho thấy:
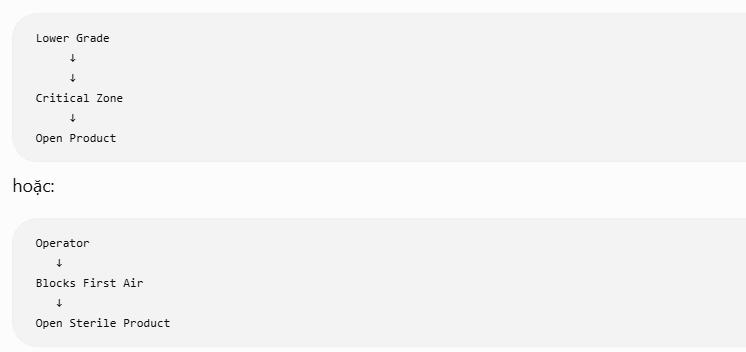
Khi phát hiện deviation cần:

  1. Document observation;
  2. Xác định thời điểm;
  3. Xác định vị trí;
  4. Xác định process step;
  5. Xác định personnel;
  6. Đánh giá ảnh hưởng;
  7. Điều tra root cause;
  8. Xác định CAPA;
  9. Đánh giá product impact nếu cần;
  10. Repeat Smoke Study sau remediation.

FDA đã từng yêu cầu các cơ sở đánh giá retrospective product impact khi phát hiện những thiếu sót có thể ảnh hưởng đến kiểm soát contamination trong aseptic processing.

17. Smoke Study và CAPA

CAPA không nên chỉ là:

“Retrain operator.”

Nếu nguyên nhân thực sự là thiết kế thiết bị, training sẽ không giải quyết được vấn đề.

Ví dụ:

Finding

Operator phải đưa tay vào critical zone để xử lý stopper jam.

Root Cause

Equipment design yêu cầu manual intervention.

CAPA có thể xem xét

  • Redesign equipment;
  • Reduce manual intervention;
  • Improve access;
  • Automation;
  • Remote intervention;
  • Change component;
  • Modify RABS;
  • Modify airflow arrangement.

FDA trong các warning letter gần đây nhấn mạnh việc giảm hoặc loại bỏ manual intervention khi có thể và đánh giá suitability, ergonomics, placement của equipment.

18. Khi nào cần thực hiện lại Smoke Study?

Smoke Study thường cần được xem xét lại khi có thay đổi có khả năng ảnh hưởng airflow hoặc contamination control.

Ví dụ:

  • Thay đổi HVAC;
  • Thay HEPA;
  • Thay đổi layout;
  • Thay đổi filling machine;
  • Di chuyển thiết bị;
  • Thay đổi RABS;
  • Thay đổi isolator;
  • Thay đổi process;
  • Thay đổi operator intervention;
  • Thay đổi room configuration;
  • Major maintenance;
  • Remediation sau deviation.

EU GMP Annex 1 quy định requalification cleanroom và clean-air equipment theo quy trình xác định; với Grade A/B, khoảng thời gian tối đa cho requalification là 6 tháng, còn Grade C/D là 12 tháng, đồng thời cần requalification thích hợp sau remediation hoặc các thay đổi liên quan đến equipment, facility hoặc process.

19. Smoke Study Report

Một report hoàn chỉnh nên bao gồm:

1. Cover page

  • Project;
  • Area;
  • Equipment;
  • Protocol No.;
  • Report No.;
  • Date.

2. Objective

3. Scope

4. References

5. Equipment

6. Environmental conditions

7. Test configuration

8. Camera positions

9. Static results

10. Dynamic results

11. Intervention results

12. Critical observations

13. Deviations

14. Risk assessment

15. Conclusion

16. CAPA

17. Video records

18. Approval

20. Checklist Audit Smoke Study

QA/Validation có thể sử dụng checklist sau khi đánh giá một Smoke Study:

# Audit Question Yes/No/NA
1 Có protocol được QA phê duyệt?
2 Có xác định critical zone?
3 Có xác định Grade/ISO classification?
4 HVAC đang ở trạng thái qualified?
5 HEPA status được xác nhận?
6 Air velocity được xác định?
7 Pressure differential được kiểm tra?
8 Có Static Smoke Study?
9 Có Dynamic Smoke Study?
10 Có operator thực tế/mô phỏng?
11 Có normal operation?
12 Có aseptic interventions?
13 Có worst-case interventions?
14 Có đánh giá first air?
15 Có đánh giá equipment impact?
16 Có đánh giá personnel impact?
17 Có đánh giá door opening?
18 Có đánh giá material transfer?
19 Camera bao phủ toàn bộ critical zone?
20 Smoke source không che khuất airflow?
21 Smoke medium phù hợp?
22 Có video recording?
23 Video có đủ chất lượng để review?
24 Có acceptance criteria được phê duyệt?
25 Có documented observations?
26 Có deviation assessment?
27 Có risk assessment?
28 Có CAPA khi phát hiện vấn đề?
29 Có đánh giá product impact nếu cần?
30 Report được QA phê duyệt?

21. 10 lỗi thường gặp khi thực hiện Smoke Study

Lỗi 1 – Chỉ thực hiện Static Study

Không mô phỏng operation và intervention.

Lỗi 2 – Operator không ở đúng vị trí thực tế

Kết quả không đại diện cho production.

Lỗi 3 – Equipment không đầy đủ

Thiết bị thực tế tạo ra airflow khác với setup thử nghiệm.

Lỗi 4 – Smoke source di chuyển quá nhanh

Khó phân biệt airflow thực với chuyển động của smoke source.

Lỗi 5 – Camera không bao phủ critical zone

Không thể đánh giá toàn bộ airflow.

Lỗi 6 – Người thực hiện che camera

Một warning letter năm 2026 của FDA đã nêu chính xác vấn đề này.

Lỗi 7 – Không đánh giá intervention

Đây là một trong những thiếu sót FDA thường xuyên nêu.

Lỗi 8 – Chỉ kết luận “PASS”

Không mô tả observation.

Lỗi 9 – Không liên kết với risk assessment

Không biết observation nào thực sự critical.

Lỗi 10 – Không đánh giá lại sau CAPA

Không chứng minh được corrective action có hiệu quả.

22. Smoke Study và Training Operator

Smoke Study không chỉ phục vụ Validation.

Kết quả có thể trở thành training material cho operator.

Operator sẽ hiểu trực quan hơn so với việc chỉ đọc SOP.

EU GMP Annex 1 cũng đề cập việc xem xét airflow visualization studies như một phần của chương trình đào tạo.

23. Smoke Study nên được kết hợp với dữ liệu nào?

Một hệ thống đánh giá toàn diện nên kết hợp:

HVAC Qualification

  • Air volume;
  • Air velocity;
  • Pressure;
  • Temperature;
  • RH.

HEPA Qualification

  • Filter integrity;
  • Installation;
  • Leakage testing.

Cleanroom Qualification

  • Particle classification;
  • Recovery;
  • Microbial qualification.

Smoke Study

  • Airflow visualization;
  • Turbulence;
  • First Air;
  • Intervention.

Environmental Monitoring

  • Non-viable particles;
  • Viable monitoring.

APS / Media Fill

  • Process simulation;
  • Intervention simulation.

CCS

  • Overall contamination control strategy.

Có thể mô hình hóa:
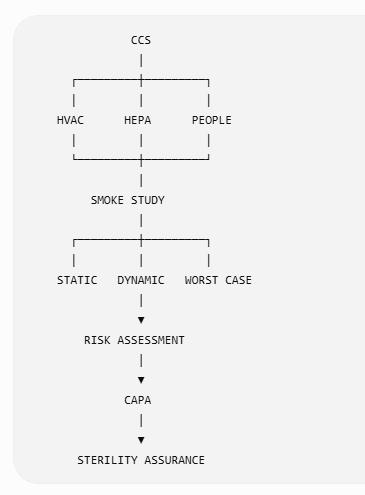
Smoke Study là một công cụ trực quan nhưng có vai trò rất sâu trong hệ thống GMP.

Giá trị của nghiên cứu không nằm ở việc tạo ra một video có hình ảnh khói đẹp, mà ở khả năng chứng minh một cách có hệ thống rằng airflow trong critical area được kiểm soát và phù hợp với thiết kế, quy trình và chiến lược kiểm soát nhiễm.

Một chương trình Smoke Study tốt cần chuyển từ tư duy:

“Khói đi theo hướng nào?”

sang:

“Airflow có liên tục bảo vệ critical zone trong điều kiện vận hành thực tế hay không?”

Do đó, QA, Validation và Engineering cần phối hợp chặt chẽ:

Engineering

→ HVAC + HEPA + Equipment + Facility

Validation

→ Protocol + Qualification + Smoke Visualization + Data

Production

→ Operator + Process + Intervention

QA

→ Risk + Compliance + Deviation + CAPA

Mục tiêu cuối cùng là:

Airflow Control → Contamination Control → Sterility Assurance → Product Quality → Patient Safety

Đặc biệt, các warning letter của FDA trong 2025–2026 cho thấy cơ quan này tiếp tục chú trọng đến dynamic airflow visualization, operator positioning, aseptic intervention, first-air protection, equipment impact và risk assessment. Đây là dấu hiệu cho thấy Smoke Study cần được xây dựng như một chương trình đánh giá khoa học và dựa trên rủi ro, thay vì chỉ là một thủ tục qualification mang tính hình thức.
GMP Pharmaceutical Value

GMP – Thực hành tốt sản xuất trong ngành dược, thực phẩm

GMP – THỰC HÀNH TỐT SẢN XUẤT TRONG NGÀNH DƯỢC, THỰC PHẨM.

NGUYÊN TẮC, YÊU CẦU VÀ VAI TRÒ TRONG ĐẢM BẢO CHẤT LƯỢNG SẢN PHẨM

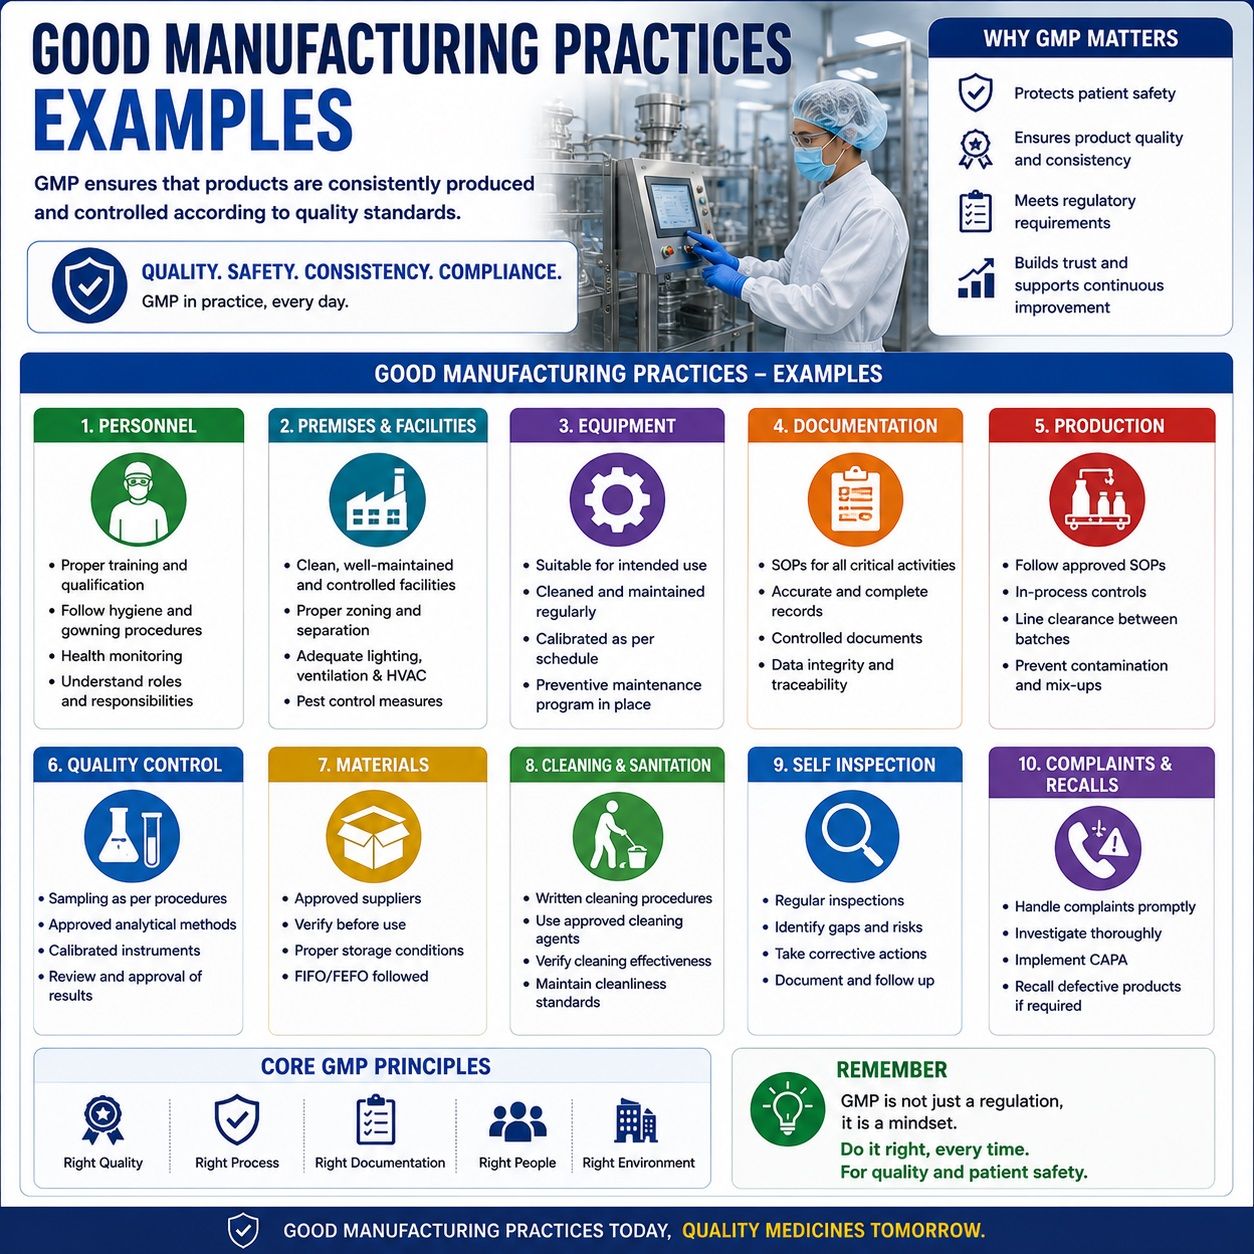
Good Manufacturing Practices

1. Khái niệm tổng quan về GMP

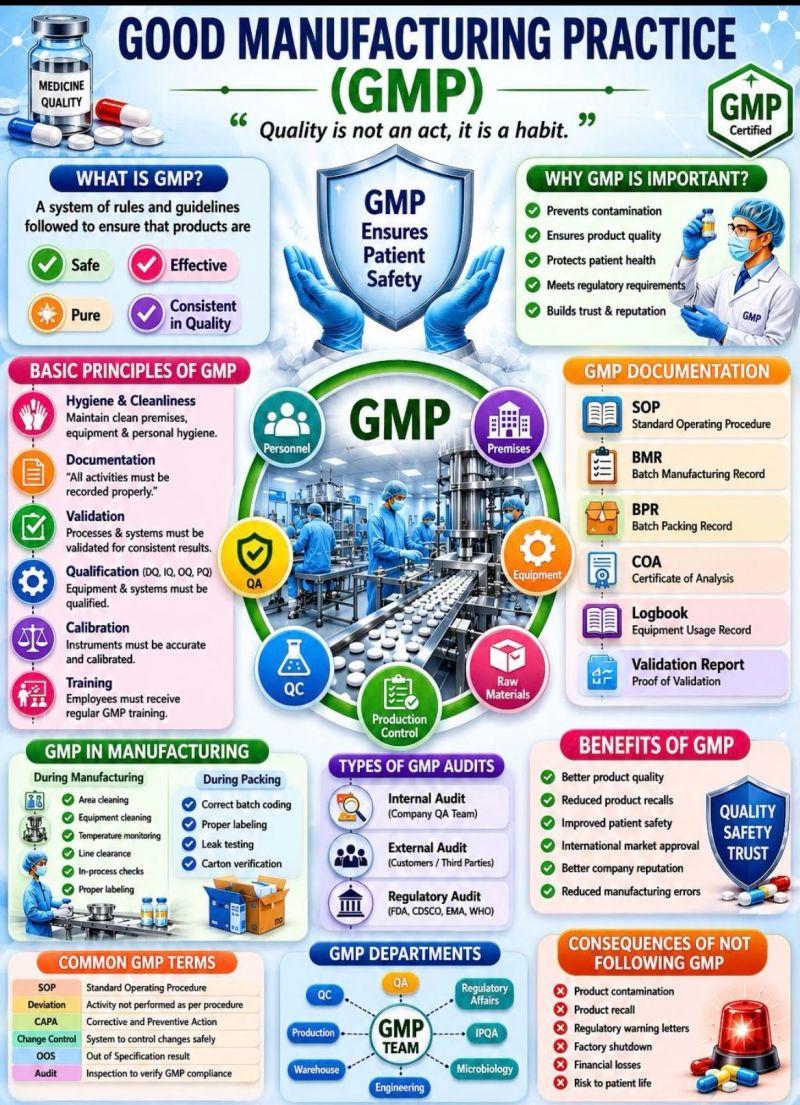
GMP là viết tắt của cụm từ tiếng Anh Good Manufacturing Practices, được hiểu là Thực hành tốt sản xuất. Đây là một hệ thống các nguyên tắc, quy định và hướng dẫn nhằm bảo đảm sản phẩm được sản xuất và kiểm soát một cách nhất quán theo các tiêu chuẩn chất lượng đã được xác định. GMP được áp dụng rộng rãi trong nhiều lĩnh vực, đặc biệt là sản xuất thuốc, thực phẩm, mỹ phẩm, thực phẩm bảo vệ sức khỏe, thiết bị y tế và một số sản phẩm có yêu cầu cao về an toàn.

Điểm quan trọng của GMP là chất lượng không chỉ được kiểm tra ở sản phẩm cuối cùng mà phải được xây dựng ngay từ đầu và duy trì xuyên suốt quá trình sản xuất. Một sản phẩm đạt yêu cầu không thể chỉ dựa vào việc lấy mẫu thành phẩm để kiểm nghiệm. Chất lượng còn phụ thuộc vào nguyên liệu, con người, nhà xưởng, thiết bị, quy trình sản xuất, điều kiện môi trường, phương pháp kiểm soát, hồ sơ tài liệu, bảo quản và phân phối.

Theo tư duy của GMP, nếu doanh nghiệp chỉ phát hiện sai lỗi ở công đoạn cuối thì có thể đã quá muộn. Một lô sản phẩm có thể đã sử dụng nguyên liệu không phù hợp, trải qua điều kiện sản xuất không kiểm soát hoặc bị nhiễm chéo trước khi được đưa đến phòng kiểm nghiệm. Vì vậy, GMP tập trung vào việc phòng ngừa sai lỗi thay vì chỉ phát hiện sai lỗi.

GMP cũng là một phần quan trọng của hệ thống quản lý chất lượng. Trong ngành dược phẩm, chẳng hạn, GMP thường được kết hợp với các nguyên tắc khác như GLP (Good Laboratory Practices – Thực hành tốt phòng kiểm nghiệm), GSP (Good Storage Practices – Thực hành tốt bảo quản), GDP (Good Distribution Practices – Thực hành tốt phân phối) và các hệ thống quản lý chất lượng khác để hình thành chuỗi kiểm soát chất lượng toàn diện.

2. Lịch sử và sự phát triển của GMP

Sự phát triển của GMP gắn liền với quá trình phát triển của ngành công nghiệp dược phẩm và thực phẩm. Khi quy mô sản xuất ngày càng lớn, việc sản xuất thủ công dựa trên kinh nghiệm cá nhân không còn đủ để bảo đảm tính đồng nhất và an toàn của sản phẩm.

Trong quá trình phát triển của ngành dược, một số sự cố liên quan đến chất lượng và an toàn thuốc đã cho thấy rằng chỉ kiểm nghiệm thành phẩm là chưa đủ. Các cơ quan quản lý bắt đầu xây dựng những yêu cầu nghiêm ngặt hơn đối với toàn bộ quá trình sản xuất. Từ đó, GMP dần trở thành một chuẩn mực quan trọng trong quản lý sản xuất.

Ngày nay, GMP không còn được hiểu đơn giản là một tập hợp các quy định về vệ sinh nhà xưởng hay cách vận hành máy móc. GMP hiện đại tiếp cận chất lượng theo hệ thống, trong đó doanh nghiệp phải chứng minh rằng họ có khả năng kiểm soát một cách nhất quán các yếu tố có thể ảnh hưởng đến chất lượng sản phẩm.

Các tổ chức và cơ quan quản lý khác nhau có thể xây dựng hoặc áp dụng các bộ tiêu chuẩn GMP tương ứng. Trong lĩnh vực dược phẩm quốc tế, có thể gặp các hệ thống như WHO GMP, EU GMP, PIC/S GMP và cGMP của Hoa Kỳ. Mặc dù có những khác biệt về yêu cầu chi tiết, các hệ thống này đều có chung mục tiêu là bảo đảm sản phẩm được sản xuất trong điều kiện được kiểm soát và đáp ứng các tiêu chuẩn chất lượng đã xác định.

3. Mục tiêu của GMP

Mục tiêu cơ bản của GMP là bảo đảm sản phẩm được sản xuất một cách ổn định, an toàn, có chất lượng và phù hợp với mục đích sử dụng.

Để đạt được mục tiêu đó, GMP hướng tới một số nội dung quan trọng.

Thứ nhất là ngăn ngừa nhiễm bẩn. Trong quá trình sản xuất, sản phẩm có thể bị nhiễm vi sinh vật, bụi, hóa chất, dị vật hoặc các tạp chất khác. GMP yêu cầu doanh nghiệp thiết kế nhà xưởng, thiết bị, quy trình vệ sinh và thao tác sản xuất phù hợp để giảm thiểu nguy cơ này.

Thứ hai là ngăn ngừa nhiễm chéo. Nhiễm chéo có thể xảy ra khi một nguyên liệu hoặc sản phẩm này bị lẫn sang sản phẩm khác. Đây là vấn đề đặc biệt nghiêm trọng trong sản xuất thuốc, thực phẩm hoặc các sản phẩm có hoạt chất mạnh. GMP yêu cầu doanh nghiệp đánh giá rủi ro và áp dụng biện pháp kiểm soát thích hợp.

Thứ ba là bảo đảm tính đồng nhất giữa các lô sản phẩm. Một sản phẩm đạt chất lượng không chỉ ở một lô mà phải duy trì chất lượng ổn định qua nhiều lô sản xuất. Do đó, quy trình phải được chuẩn hóa, xác nhận và kiểm soát.

Thứ tư là truy xuất nguồn gốc. Mỗi lô sản phẩm cần có hồ sơ đủ để xác định nguyên liệu được sử dụng, người thực hiện, thiết bị, thời gian sản xuất, kết quả kiểm tra và các thông tin liên quan. Khi xảy ra sự cố, doanh nghiệp có thể sử dụng hồ sơ để điều tra nguyên nhân và thực hiện thu hồi nếu cần thiết.

Good Manufacturing Practices

4. Các nguyên tắc cơ bản của GMP

Một hệ thống GMP hiệu quả thường dựa trên một số nguyên tắc nền tảng.

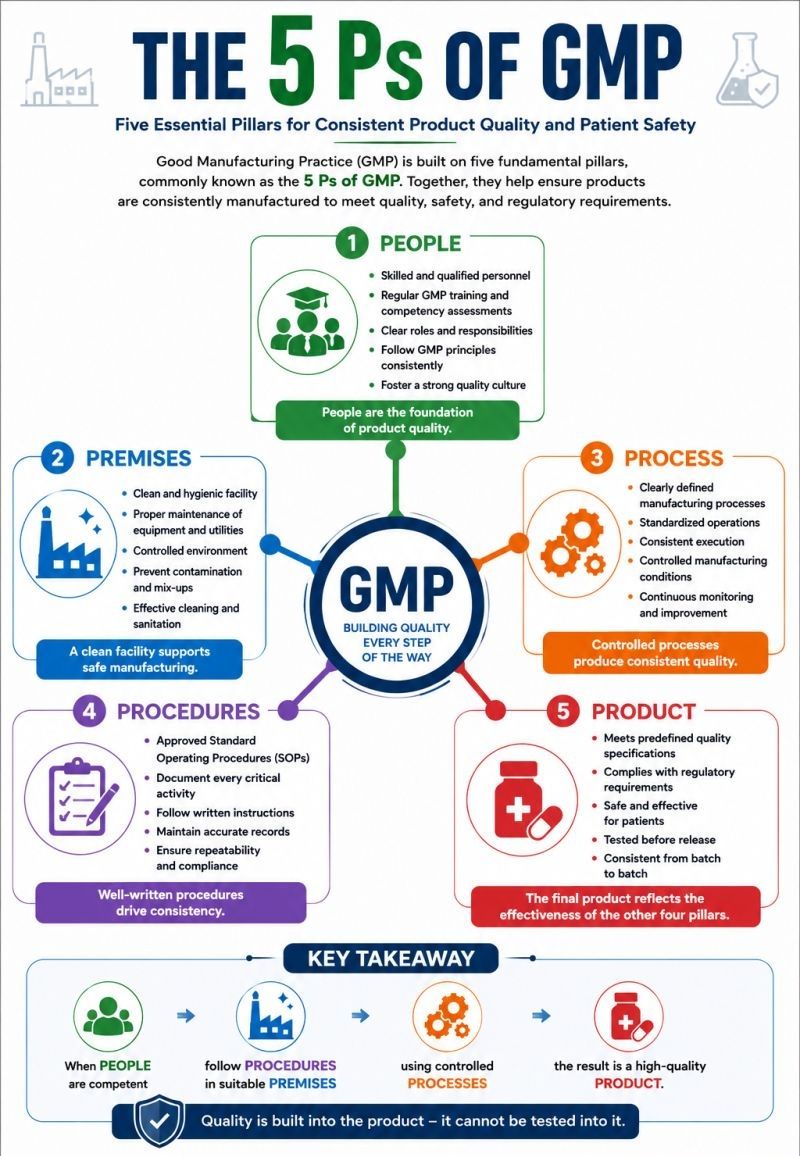
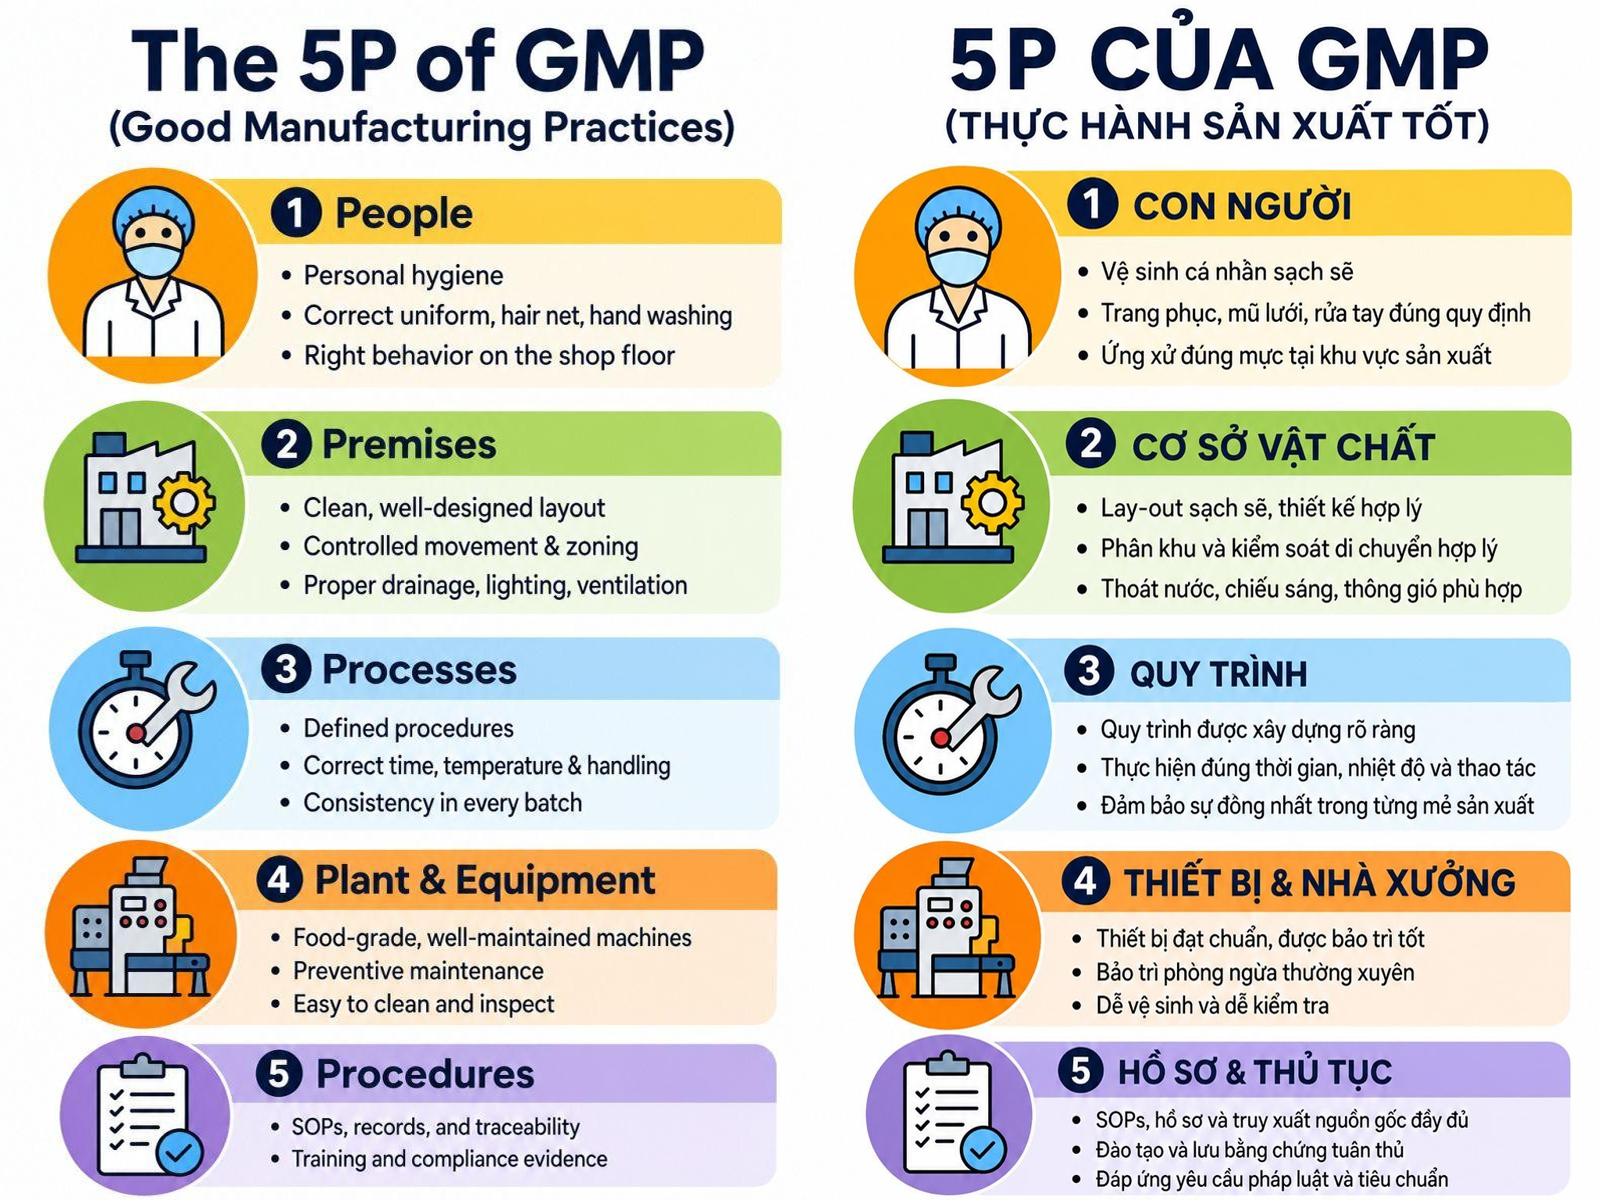
5Ps of GMP

4.1. Chất lượng phải được xây dựng trong quá trình sản xuất

Đây là một trong những tư tưởng cốt lõi của GMP. Chất lượng không thể chỉ được “kiểm tra” vào cuối quy trình. Kiểm nghiệm thành phẩm chỉ có thể phát hiện một phần các vấn đề và không thể thay thế việc kiểm soát quá trình.

Ví dụ, nếu một lô thuốc bị sản xuất trong điều kiện có nguy cơ nhiễm chéo thì việc kiểm nghiệm một số mẫu thành phẩm không nhất thiết chứng minh rằng toàn bộ lô sản phẩm không có nguy cơ. Vì vậy, doanh nghiệp phải kiểm soát ngay từ nguyên liệu đầu vào, môi trường, thiết bị, quy trình và con người.

4.2. Quy trình phải được chuẩn hóa

Mọi công đoạn quan trọng cần có quy trình hoặc hướng dẫn bằng văn bản. Người lao động không nên chỉ dựa vào kinh nghiệm cá nhân để thực hiện công việc.

Các quy trình cần được phê duyệt, kiểm soát phiên bản và cập nhật khi có thay đổi. Nhân viên phải được đào tạo để hiểu và thực hiện đúng quy trình.

4.3. Hồ sơ phải phản ánh trung thực hoạt động thực tế

Trong GMP có một nguyên tắc rất quan trọng: việc gì đã làm phải được ghi nhận; việc gì chưa được ghi nhận thì khó chứng minh đã được thực hiện.

Hồ sơ sản xuất, hồ sơ kiểm nghiệm, nhật ký thiết bị, hồ sơ vệ sinh và các tài liệu liên quan phải được ghi chép đầy đủ, chính xác và kịp thời.

Tài liệu không chỉ phục vụ mục đích hành chính mà còn là bằng chứng cho thấy quy trình đã được thực hiện như thế nào.

4.4. Nhân sự phải có năng lực

Con người là một yếu tố quyết định trong hệ thống GMP. Một nhà máy có thiết bị hiện đại nhưng nhân viên không được đào tạo đầy đủ vẫn có thể tạo ra sản phẩm không đạt chất lượng.

Doanh nghiệp cần xác định rõ trách nhiệm của từng vị trí, xây dựng chương trình đào tạo và đánh giá năng lực định kỳ. Nhân viên phải hiểu không chỉ “làm như thế nào” mà còn phải hiểu “tại sao phải làm như vậy”.

5. Nhà xưởng và cơ sở vật chất

Nhà xưởng là một trong những yếu tố quan trọng của GMP. Thiết kế nhà xưởng phải phù hợp với loại sản phẩm và quy trình sản xuất.

Việc bố trí các khu vực cần hạn chế nguy cơ nhầm lẫn và nhiễm chéo. Các khu vực tiếp nhận nguyên liệu, bảo quản, cân, sản xuất, đóng gói và lưu trữ thành phẩm cần được tổ chức hợp lý.

Đối với các sản phẩm yêu cầu điều kiện môi trường đặc biệt, doanh nghiệp có thể phải kiểm soát nhiệt độ, độ ẩm, áp suất, cấp độ sạch hoặc các thông số môi trường khác.

Hệ thống thông gió cũng có vai trò quan trọng. Luồng không khí cần được thiết kế để hạn chế việc mang theo bụi hoặc tác nhân gây nhiễm từ khu vực này sang khu vực khác.

Bên cạnh đó, bề mặt tường, sàn, trần và các khu vực tiếp xúc với sản phẩm cần dễ vệ sinh, không tạo điều kiện cho bụi bẩn hoặc vi sinh vật tích tụ.

6. Thiết bị sản xuất

Thiết bị phải được lựa chọn, lắp đặt, vận hành, vệ sinh và bảo trì phù hợp.

Thiết bị tiếp xúc trực tiếp với nguyên liệu hoặc sản phẩm cần được thiết kế sao cho không gây ảnh hưởng bất lợi đến chất lượng. Vật liệu chế tạo phải phù hợp và việc vệ sinh phải có khả năng thực hiện hiệu quả.

Doanh nghiệp cũng cần xây dựng kế hoạch bảo trì và hiệu chuẩn đối với những thiết bị hoặc dụng cụ có ảnh hưởng đến chất lượng sản phẩm.

Ví dụ, cân sử dụng để định lượng nguyên liệu phải có độ chính xác phù hợp. Nếu cân bị sai lệch nhưng không được phát hiện, lượng nguyên liệu đưa vào sản xuất có thể không chính xác và ảnh hưởng đến chất lượng của cả lô.

7. Nguyên liệu và vật liệu bao bì

Nguyên liệu đầu vào là một trong những nguồn rủi ro quan trọng đối với chất lượng sản phẩm.

GMP yêu cầu doanh nghiệp xây dựng tiêu chuẩn nguyên liệu, lựa chọn nhà cung cấp phù hợp và kiểm soát nguyên liệu khi tiếp nhận.

Khi nguyên liệu được đưa vào nhà máy, cần kiểm tra tình trạng bao bì, nhãn, số lô, nguồn gốc và các thông tin liên quan. Nguyên liệu phải được bảo quản theo điều kiện phù hợp.

Một nguyên liệu chưa được phê duyệt không được sử dụng vào sản xuất. Doanh nghiệp cần có hệ thống nhận diện rõ ràng đối với nguyên liệu đang chờ kiểm tra, đã được chấp thuận hoặc bị loại.

Bao bì cũng phải được kiểm soát nghiêm ngặt vì nhầm lẫn bao bì hoặc nhãn có thể dẫn đến sai lệch nghiêm trọng đối với sản phẩm cuối cùng.

8. Kiểm soát quá trình sản xuất

Quy trình sản xuất phải được thực hiện theo các tài liệu đã được phê duyệt.

Các thông số quan trọng cần được xác định và kiểm soát. Tùy theo loại sản phẩm, đó có thể là nhiệt độ, thời gian, tốc độ, áp suất, độ ẩm, pH, khối lượng hoặc các thông số công nghệ khác.

Một hệ thống sản xuất tốt không chỉ yêu cầu nhân viên làm đúng mà còn cần có bằng chứng chứng minh quá trình đã được thực hiện đúng.

Đây là lý do hồ sơ lô có vai trò quan trọng. Hồ sơ lô có thể bao gồm thông tin về nguyên liệu, thiết bị, người thực hiện, thời gian, các thông số sản xuất, kết quả kiểm tra trong quá trình và những bất thường phát sinh.

9. Kiểm soát chất lượng

Kiểm soát chất lượng, thường được gọi là QC (Quality Control), là một bộ phận quan trọng trong hệ thống GMP.

QC chịu trách nhiệm thực hiện hoặc quản lý các hoạt động kiểm tra liên quan đến nguyên liệu, bán thành phẩm và thành phẩm theo tiêu chuẩn được phê duyệt.

Tuy nhiên, cần phân biệt QC với QA (Quality Assurance). QC tập trung nhiều vào hoạt động kiểm tra và đánh giá chất lượng, trong khi QA có phạm vi rộng hơn, bao gồm hệ thống bảo đảm rằng các quy trình cần thiết được thiết lập và thực hiện để đạt được chất lượng mong muốn.

Một hệ thống GMP hiệu quả cần sự phối hợp giữa QA, QC và bộ phận sản xuất.

10. Đảm bảo chất lượng và vai trò của QA

QA là một khái niệm có phạm vi rộng, bao gồm toàn bộ các hoạt động có hệ thống nhằm tạo sự tin tưởng rằng sản phẩm đáp ứng các yêu cầu chất lượng.

QA có thể tham gia vào việc xây dựng và phê duyệt SOP, kiểm soát thay đổi, điều tra sai lệch, quản lý khiếu nại, đánh giá nhà cung cấp, đánh giá hồ sơ lô và xem xét việc xuất xưởng.

Một chức năng quan trọng của QA là bảo đảm rằng các quyết định liên quan đến chất lượng được thực hiện dựa trên bằng chứng và quy trình đã được thiết lập.

Trong một hệ thống trưởng thành, QA không chỉ đóng vai trò “kiểm tra lỗi” mà còn thúc đẩy văn hóa chất lượng trong toàn bộ doanh nghiệp.

11. Đào tạo nhân viên

Đào tạo là yêu cầu thiết yếu của GMP.

Nhân viên mới cần được đào tạo trước khi thực hiện công việc có ảnh hưởng đến chất lượng. Nhân viên hiện tại cũng cần được đào tạo định kỳ và đào tạo lại khi quy trình có thay đổi.

Nội dung đào tạo có thể bao gồm nguyên tắc GMP, vệ sinh cá nhân, quy trình thao tác, an toàn, phòng chống nhiễm chéo, kiểm soát tài liệu và các yêu cầu chuyên môn.

Hiệu quả đào tạo không nên chỉ được đánh giá bằng việc nhân viên có tham dự hay không. Doanh nghiệp cần xem xét khả năng áp dụng kiến thức vào công việc thực tế.

12. Vệ sinh cá nhân và vệ sinh nhà xưởng

Vệ sinh là yếu tố không thể thiếu trong GMP, đặc biệt đối với ngành dược phẩm và thực phẩm.

Nhân viên phải tuân thủ quy định về trang phục bảo hộ, vệ sinh cá nhân và hành vi trong khu vực sản xuất. Các hành vi có thể gây nhiễm bẩn hoặc ảnh hưởng đến sản phẩm phải được kiểm soát.

Nhà xưởng và thiết bị cần có chương trình vệ sinh rõ ràng. Chương trình phải xác định khu vực hoặc thiết bị cần vệ sinh, phương pháp, tần suất, hóa chất sử dụng và trách nhiệm thực hiện.

Hiệu quả của quy trình vệ sinh cũng cần được đánh giá bằng các phương pháp phù hợp.

13. Kiểm soát nhiễm chéo

Nhiễm chéo là một trong những rủi ro lớn trong sản xuất.

Nhiễm chéo có thể xảy ra qua không khí, thiết bị, nhân viên, nguyên liệu hoặc dòng di chuyển trong nhà máy.

Doanh nghiệp cần đánh giá rủi ro để xác định những công đoạn có nguy cơ cao. Các biện pháp kiểm soát có thể bao gồm phân khu sản xuất, kiểm soát luồng người và nguyên liệu, sử dụng thiết bị chuyên biệt, vệ sinh xác nhận và kiểm soát môi trường.

Đối với những sản phẩm có hoạt chất mạnh hoặc nguy cơ đặc biệt, yêu cầu kiểm soát có thể nghiêm ngặt hơn.

14. Tài liệu và quản lý hồ sơ

Một hệ thống GMP không thể hoạt động hiệu quả nếu thiếu hệ thống tài liệu.

Các loại tài liệu thường bao gồm chính sách chất lượng, tiêu chuẩn nguyên liệu và thành phẩm, SOP, hướng dẫn sản xuất, hồ sơ lô, hồ sơ vệ sinh, hồ sơ bảo trì và các biểu mẫu liên quan.

Tài liệu phải được kiểm soát phiên bản. Khi một quy trình mới được phê duyệt, phiên bản cũ cần được kiểm soát để tránh việc nhân viên sử dụng nhầm tài liệu.

Ngoài ra, hồ sơ phải được lưu giữ trong khoảng thời gian phù hợp và có khả năng truy xuất khi cần điều tra.

15. Quản lý sai lệch

Trong thực tế sản xuất, không phải mọi hoạt động đều diễn ra hoàn toàn theo kế hoạch. Có thể xuất hiện sai lệch như nhiệt độ vượt giới hạn, thiết bị ngừng hoạt động, nguyên liệu không phù hợp hoặc một bước trong quy trình không được thực hiện đúng.

GMP yêu cầu doanh nghiệp phải ghi nhận và đánh giá những sai lệch có ảnh hưởng đến chất lượng.

Điều quan trọng không chỉ là xác định “đã xảy ra lỗi gì” mà còn phải tìm hiểu nguyên nhân gốc rễ.

Ví dụ, nếu một nhân viên ghi sai thông tin trên hồ sơ, nguyên nhân có thể không chỉ nằm ở cá nhân nhân viên. Có thể biểu mẫu khó sử dụng, quy trình không rõ ràng, nhân viên chưa được đào tạo hoặc khối lượng công việc quá cao.

16. CAPA

CAPA là viết tắt của Corrective and Preventive Action, thường được dịch là hành động khắc phục và phòng ngừa.

Hành động khắc phục nhằm xử lý nguyên nhân của một vấn đề đã xảy ra. Hành động phòng ngừa nhằm giảm khả năng vấn đề tương tự xảy ra trong tương lai.

CAPA là công cụ quan trọng giúp hệ thống GMP không chỉ xử lý sự cố mà còn cải tiến liên tục.

Một CAPA tốt cần có nguyên nhân được xác định hợp lý, hành động cụ thể, người chịu trách nhiệm, thời hạn thực hiện và phương pháp đánh giá hiệu quả.

17. Kiểm soát thay đổi

Trong sản xuất, thay đổi là điều khó tránh khỏi. Doanh nghiệp có thể thay đổi nguyên liệu, nhà cung cấp, thiết bị, quy trình, phần mềm hoặc cơ sở sản xuất.

Tuy nhiên, một thay đổi tưởng như nhỏ cũng có thể ảnh hưởng đến chất lượng.

Vì vậy, GMP yêu cầu các thay đổi có khả năng ảnh hưởng đến chất lượng phải được đánh giá trước khi thực hiện. Doanh nghiệp cần xác định rủi ro, các thử nghiệm cần thiết, tài liệu phải cập nhật và yêu cầu đào tạo liên quan.

Quản lý thay đổi giúp doanh nghiệp tránh tình trạng thay đổi được thực hiện một cách tùy tiện và chỉ phát hiện hậu quả sau khi sản phẩm đã được sản xuất.

18. Thẩm định và xác nhận

Validation, thường được dịch là thẩm định, là một khái niệm quan trọng trong GMP.

Mục tiêu của thẩm định là cung cấp bằng chứng có tính hệ thống rằng một quy trình hoặc phương pháp có khả năng tạo ra kết quả đáp ứng yêu cầu trong những điều kiện xác định.

Thẩm định có thể liên quan đến quy trình sản xuất, quy trình vệ sinh, phương pháp phân tích, hệ thống máy tính hoặc các hệ thống quan trọng khác.

Qualification, thường được hiểu là đánh giá/xác nhận sự phù hợp của thiết bị hoặc hệ thống, cũng đóng vai trò quan trọng. Các khái niệm như IQ, OQ và PQ thường được sử dụng trong hoạt động đánh giá thiết bị và hệ thống tùy theo phạm vi áp dụng.

19. Quản lý nhà cung cấp

Chất lượng sản phẩm cuối cùng có thể bị ảnh hưởng bởi chất lượng của nguyên liệu và dịch vụ do bên ngoài cung cấp.

Vì vậy, GMP yêu cầu doanh nghiệp phải có quy trình đánh giá và quản lý nhà cung cấp.

Việc đánh giá có thể dựa trên hồ sơ chất lượng, năng lực sản xuất, kết quả kiểm tra nguyên liệu, lịch sử cung cấp và hoạt động đánh giá hoặc audit khi phù hợp.

Mục tiêu không phải chỉ là tìm nhà cung cấp có giá thấp mà là xây dựng chuỗi cung ứng có khả năng đáp ứng ổn định các yêu cầu chất lượng.

20. Audit và thanh tra GMP

Audit là hoạt động đánh giá có hệ thống nhằm xác định mức độ phù hợp của một hoạt động hoặc hệ thống với các yêu cầu đã đặt ra.

Doanh nghiệp có thể thực hiện tự thanh tra để phát hiện điểm yếu trước khi cơ quan quản lý tiến hành thanh tra.

Trong quá trình thanh tra GMP, cơ quan quản lý có thể xem xét nhà xưởng, thiết bị, tài liệu, hồ sơ lô, hệ thống chất lượng, đào tạo, vệ sinh, kiểm soát nguyên liệu và nhiều yếu tố khác.

Mục đích của audit và thanh tra không chỉ là tìm lỗi mà còn nhằm xác định mức độ kiểm soát của hệ thống và những lĩnh vực cần cải thiện.


21. Lợi ích của việc áp dụng GMP

Việc áp dụng GMP mang lại nhiều lợi ích cho doanh nghiệp.

Trước hết, GMP giúp nâng cao chất lượng và độ ổn định của sản phẩm. Khi quy trình được chuẩn hóa và kiểm soát, khả năng xảy ra sai lỗi giảm xuống.

Thứ hai, GMP giúp bảo vệ người tiêu dùng. Đặc biệt đối với thuốc, thực phẩm và các sản phẩm ảnh hưởng trực tiếp đến sức khỏe, việc kiểm soát chất lượng có ý nghĩa rất lớn.

Thứ ba, GMP giúp doanh nghiệp giảm chi phí do sai lỗi. Một sản phẩm không đạt có thể dẫn đến tái chế, tiêu hủy, thu hồi hoặc ảnh hưởng đến uy tín doanh nghiệp. Phòng ngừa lỗi thường hiệu quả hơn xử lý hậu quả.

Thứ tư, GMP giúp tăng khả năng truy xuất nguồn gốc. Khi hồ sơ được quản lý tốt, doanh nghiệp có thể nhanh chóng xác định nguyên nhân khi xảy ra sự cố.

Cuối cùng, GMP có thể tạo điều kiện để doanh nghiệp đáp ứng các yêu cầu pháp lý và tiếp cận những thị trường có tiêu chuẩn chất lượng cao.

22. Những khó khăn khi triển khai GMP

Mặc dù mang lại nhiều lợi ích, việc triển khai GMP không đơn giản.

Khó khăn đầu tiên là chi phí đầu tư. Doanh nghiệp có thể phải đầu tư vào nhà xưởng, hệ thống HVAC, thiết bị, phòng sạch, phòng kiểm nghiệm, phần mềm quản lý và đào tạo nhân sự.

Khó khăn thứ hai là thay đổi văn hóa doanh nghiệp. Nếu nhân viên xem GMP chỉ là một hệ thống giấy tờ để đối phó với thanh tra thì hệ thống sẽ khó phát huy hiệu quả.

Khó khăn thứ ba là quản lý tài liệu. Một doanh nghiệp có thể có rất nhiều SOP, biểu mẫu và hồ sơ. Nếu hệ thống tài liệu không được tổ chức tốt, nhân viên dễ sử dụng nhầm tài liệu hoặc ghi chép không đầy đủ.

Ngoài ra, doanh nghiệp còn phải đối mặt với những thách thức về đào tạo, quản lý nhà cung cấp, kiểm soát thay đổi và duy trì tính tuân thủ trong thời gian dài.

23. Văn hóa chất lượng trong GMP

Một trong những yếu tố quyết định sự thành công của GMP là văn hóa chất lượng.

Văn hóa chất lượng nghĩa là chất lượng không chỉ thuộc trách nhiệm của QA hoặc QC mà là trách nhiệm của tất cả mọi người trong tổ chức.

Nhân viên sản xuất phải hiểu rằng việc vệ sinh đúng cách, ghi chép chính xác hay tuân thủ một bước nhỏ trong SOP đều có thể ảnh hưởng đến sản phẩm cuối cùng.

Quản lý cấp cao cũng đóng vai trò quan trọng. Nếu lãnh đạo đặt mục tiêu sản lượng lên trên chất lượng, nhân viên có thể chịu áp lực bỏ qua một số quy trình. Ngược lại, khi lãnh đạo thể hiện cam kết rõ ràng với chất lượng, hệ thống GMP có điều kiện phát triển bền vững hơn.

24. GMP trong bối cảnh chuyển đổi số

Công nghệ số đang thay đổi cách doanh nghiệp triển khai GMP.

Các hệ thống quản lý tài liệu điện tử, hệ thống quản lý chất lượng, phần mềm quản lý phòng kiểm nghiệm và hệ thống quản lý sản xuất có thể giúp giảm sai sót do nhập liệu thủ công.

Dữ liệu điện tử cũng giúp tăng khả năng truy xuất và phân tích.

Tuy nhiên, việc số hóa không tự động bảo đảm tuân thủ GMP. Hệ thống máy tính cũng phải được quản lý phù hợp, bao gồm phân quyền người dùng, kiểm soát thay đổi, bảo mật dữ liệu, sao lưu và bảo đảm tính toàn vẹn dữ liệu.

Một nguyên tắc quan trọng trong quản lý dữ liệu là dữ liệu phải đầy đủ, nhất quán, chính xác và có thể truy xuất. Đây là lý do data integrity – tính toàn vẹn dữ liệu ngày càng trở thành một chủ đề quan trọng trong GMP hiện đại.

25. GMP và cải tiến liên tục

GMP không phải là một hệ thống chỉ được xây dựng một lần rồi giữ nguyên mãi mãi.

Doanh nghiệp cần liên tục đánh giá dữ liệu sản xuất, sai lệch, khiếu nại, kết quả kiểm nghiệm, CAPA và audit để xác định cơ hội cải tiến.

Cải tiến liên tục có thể giúp giảm biến động quá trình, nâng cao hiệu suất, giảm nguy cơ sai lỗi và tăng khả năng kiểm soát.

Tuy nhiên, mọi cải tiến liên quan đến chất lượng cần được đánh giá và quản lý thông qua hệ thống kiểm soát thay đổi phù hợp.

26. Ý nghĩa của GMP đối với người tiêu dùng

Đối với người tiêu dùng, GMP thường không phải là một khái niệm dễ nhìn thấy như bao bì hay thương hiệu. Tuy nhiên, nó có ảnh hưởng trực tiếp đến mức độ kiểm soát chất lượng của sản phẩm.

Một sản phẩm được sản xuất trong hệ thống GMP có nghĩa là doanh nghiệp phải xây dựng quy trình kiểm soát đối với nhiều yếu tố có thể ảnh hưởng đến chất lượng.

Điều này đặc biệt quan trọng đối với thuốc và các sản phẩm có ảnh hưởng trực tiếp đến sức khỏe. Người tiêu dùng có quyền kỳ vọng rằng sản phẩm được sản xuất trong điều kiện phù hợp, nguyên liệu được kiểm soát và quá trình sản xuất được thực hiện nhất quán.

GMP – THỰC HÀNH TỐT SẢN XUẤT

GMP – Thực hành tốt sản xuất – là một nền tảng quan trọng của hệ thống quản lý chất lượng trong sản xuất. GMP không chỉ đơn thuần là tập hợp những quy định về nhà xưởng, vệ sinh hay hồ sơ mà là một triết lý quản lý chất lượng dựa trên phòng ngừa rủi ro, kiểm soát quá trình, bằng chứng và cải tiến liên tục.

Một hệ thống GMP hiệu quả phải bao phủ nhiều yếu tố: con người, nhà xưởng, thiết bị, nguyên liệu, quy trình, vệ sinh, tài liệu, kiểm soát chất lượng, đảm bảo chất lượng, thẩm định, quản lý sai lệch, CAPA, kiểm soát thay đổi, quản lý nhà cung cấp và tính toàn vẹn dữ liệu.

Trong thực tế, việc đạt được chứng nhận hoặc đáp ứng yêu cầu GMP không nên được xem là đích đến cuối cùng. Điều quan trọng hơn là doanh nghiệp phải duy trì được một hệ thống có khả năng kiểm soát chất lượng ổn định trong thời gian dài.

Khi được triển khai đúng, GMP giúp doanh nghiệp chuyển từ tư duy “kiểm tra sản phẩm để tìm lỗi” sang tư duy “thiết kế và kiểm soát quy trình để phòng ngừa lỗi”. Đây chính là giá trị cốt lõi của GMP.

Trong bối cảnh cạnh tranh ngày càng cao và yêu cầu của thị trường ngày càng nghiêm ngặt, GMP có ý nghĩa không chỉ về mặt tuân thủ pháp luật mà còn về mặt quản trị doanh nghiệp. Một hệ thống GMP tốt góp phần xây dựng niềm tin đối với khách hàng, bảo vệ người tiêu dùng, nâng cao tính ổn định của sản xuất và tạo nền tảng cho quá trình phát triển bền vững.

Vì vậy, GMP cần được nhìn nhận như một hệ thống quản lý chất lượng toàn diện, trong đó mỗi nhân viên, mỗi quy trình và mỗi quyết định đều có vai trò nhất định trong việc bảo đảm chất lượng sản phẩm cuối cùng.

THỰC HÀNH TỐT SẢN XUẤT

THẨM ĐỊNH QUÁ TRÌNH TIỆT TRÙNG

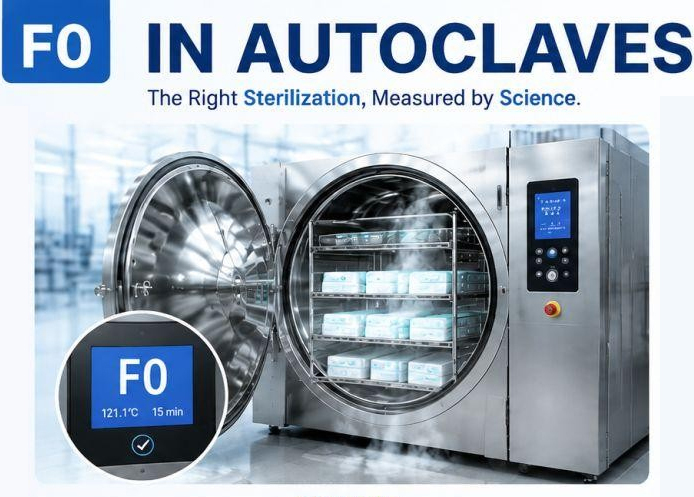
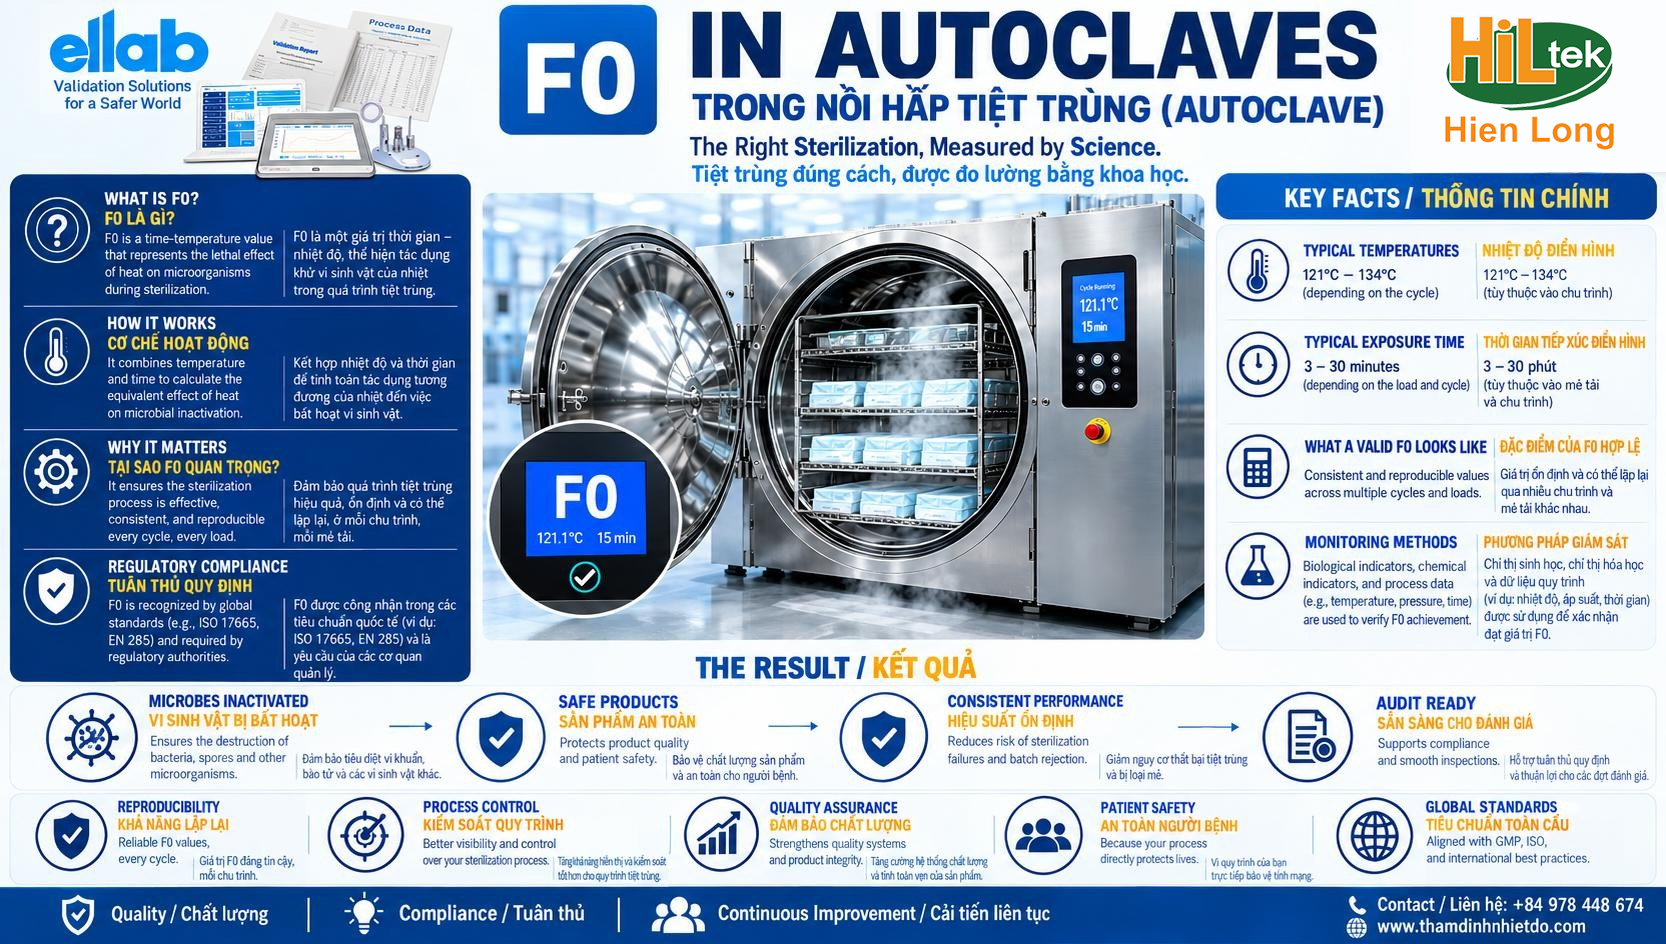
F₀ (F-zero) Trong quá trình thẩm định tiệt trùng dược phẩm thực phẩm

F₀ (F-zero)

Trong quá trình thẩm định tiệt trùng dược phẩm thực phẩm

Autoclave Validation
Trong tiệt trùng bằng hơi nước, việc đạt được một nhiệt độ nhất định trong buồng tiệt trùng không tự nó chứng minh rằng chu trình tiệt trùng đã đạt hiệu quả.
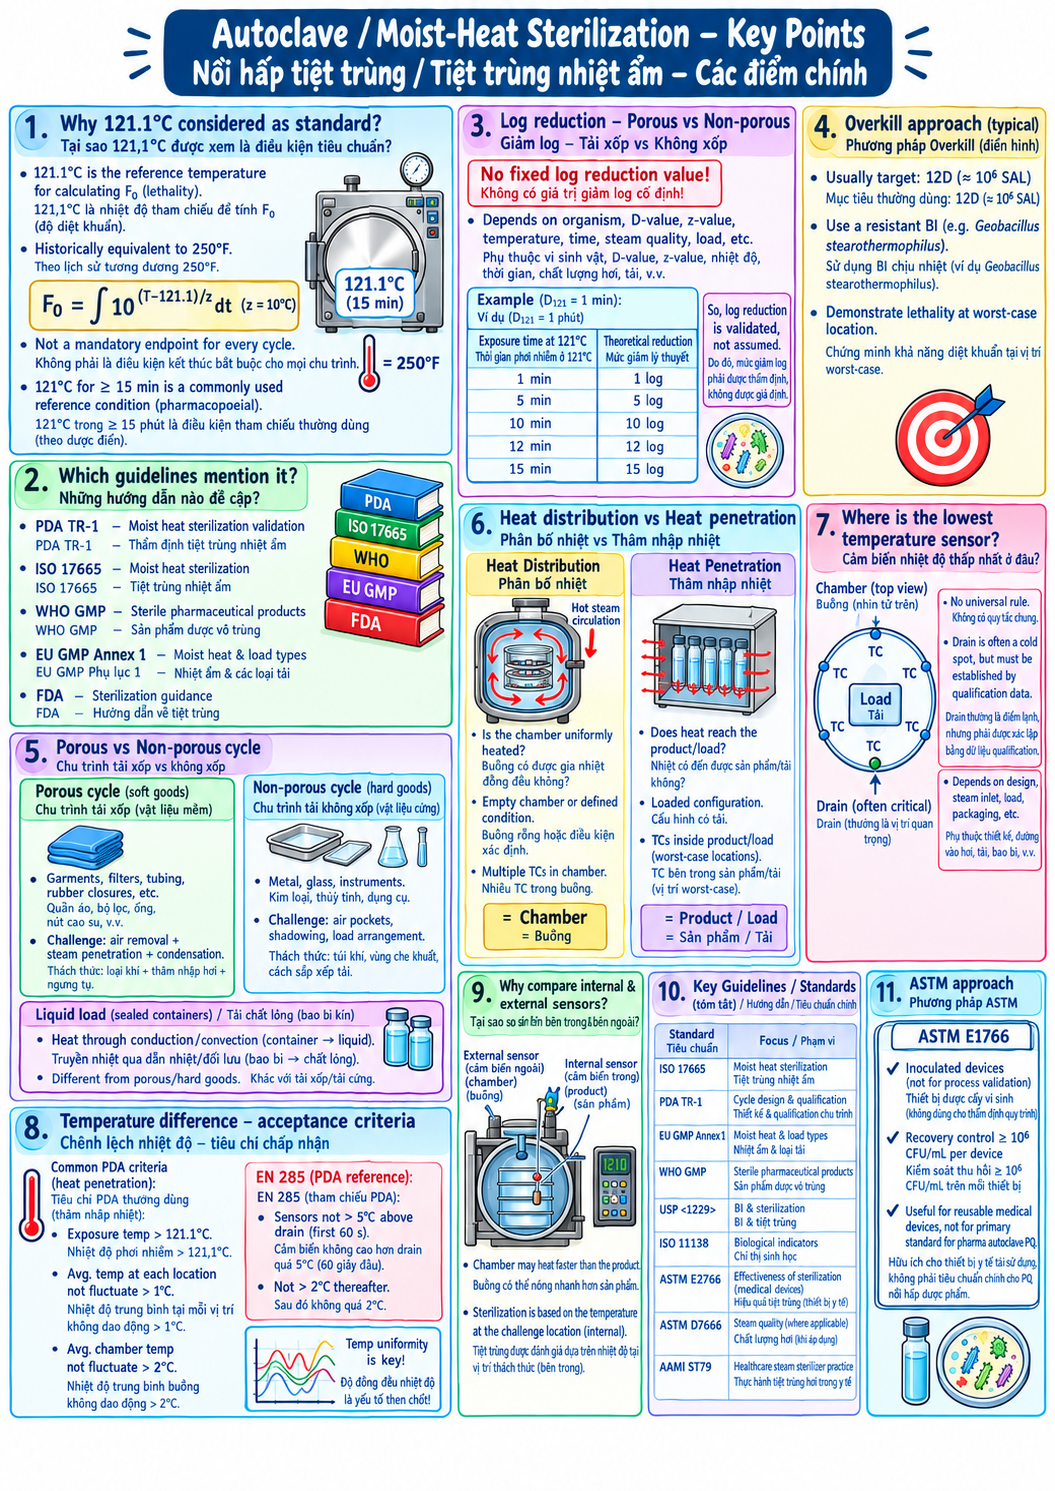
Một trong những thông số quan trọng được sử dụng để đánh giá quá trình tiệt trùng nhiệt ẩm là F₀ (F-zero). F₀ biểu thị thời gian tiệt trùng tương đương tại một nhiệt độ tham chiếu, thường là 121,1°C, dựa trên mức độ tác động diệt khuẩn (lethality) được tích lũy trong suốt chu trình.
F₀ xem xét mối quan hệ giữa nhiệt độ và thời gian tiếp xúc. Khi nhiệt độ tăng, quá trình bất hoạt vi sinh vật nhìn chung diễn ra nhanh hơn. Nhờ đó, mức độ tác động diệt khuẩn tích lũy của một biểu đồ nhiệt độ thay đổi theo thời gian có thể được biểu diễn dưới dạng thời gian tiếp xúc tương đương tại nhiệt độ tham chiếu.
Đánh giá F₀ phù hợp giúp:
+ Đánh giá mức độ tác động diệt khuẩn tích lũy trong suốt chu trình tiệt trùng
+ Hiểu rõ mối quan hệ giữa nhiệt độ và thời gian tiếp xúc
+ So sánh mức độ tác động diệt khuẩn đạt được tại các vị trí khác nhau và trong các giai đoạn khác nhau của chu trình
+ Hỗ trợ đánh giá vị trí bất lợi nhất (worst-case location) trong quá trình thẩm định
+ Đánh giá ảnh hưởng của các giai đoạn gia nhiệt, giữ nhiệt/tiếp xúc và làm nguội
+ Hỗ trợ Thẩm định Hiệu năng (Performance Qualification – PQ) và đánh giá chu trình
+ Cung cấp bằng chứng khoa học cho việc đánh giá quy trình tiệt trùng
Tiệt trùng
Tăng cường cơ sở cho hồ sơ GMP và các quyết định liên quan đến thẩm định
Tuy nhiên, F₀ không nên được hiểu là một tiêu chí chấp nhận độc lập. Ý nghĩa của F₀ phụ thuộc vào quy trình tiệt trùng đã được thẩm định, đặc tính sinh học của vi sinh vật, cấu hình tải, hiệu chuẩn cảm biến, các thông số chu trình và tiêu chí chấp nhận được xác định trước.
Trong quá trình thẩm định, việc tính toán F₀ có thể cung cấp những thông tin có giá trị khi được kết hợp với lập bản đồ nhiệt độ (Temperature Mapping), nghiên cứu độ xuyên nhiệt (Heat Penetration Studies), chỉ thị sinh học (Biological Indicators) và các bằng chứng thẩm định liên quan khác.
Chúng tôi hỗ trợ các hoạt động thẩm định:
+ Thẩm định Autoclave (Autoclave Qualification)
+ Lập bản đồ nhiệt độ (Temperature Mapping)
+ Nghiên cứu độ xuyên nhiệt (Heat Penetration)
+ Tính toán F₀ (F₀ Calculation)
+ Thẩm định quy trình tiệt trùng (Sterilization Validation)
Các hoạt động được thực hiện thông qua phân tích dựa trên cơ sở khoa học và hồ sơ tài liệu kỹ thuật toàn diện, phù hợp với các yêu cầu GMP, ISO và các yêu cầu hiện hành của ngành dược.
Hiểu về F₀ không chỉ là hiểu về nhiệt độ — mà là hiểu về mức độ tác động diệt khuẩn được cung cấp bởi toàn bộ chu trình tiệt trùng.
Tiệt trùng bằng hơi nước: Nguyên lý, Autoclave & Validation
Nồi hấp tiệt trùng

Tiệt trùng bằng hơi nước: Nguyên lý, quy trình và thẩm định Autoclave

Tiệt trùng bằng hơi nước là gì?

Tìm hiểu nguyên lý Steam Sterilization, Autoclave, IQ/OQ/PQ, Validation, Calibration và Bowie-Dick Test.

Tiệt trùng bằng hơi nước

Tiệt trùng bằng hơi nước (Steam Sterilization) là một trong những phương pháp tiệt trùng được sử dụng phổ biến trong ngành dược phẩm, công nghệ sinh học, phòng thí nghiệm và sản xuất thiết bị y tế. Phương pháp này sử dụng hơi nước bão hòa ở nhiệt độ và áp suất được kiểm soát để tiêu diệt vi sinh vật và kiểm soát tải lượng vi sinh (bioburden).

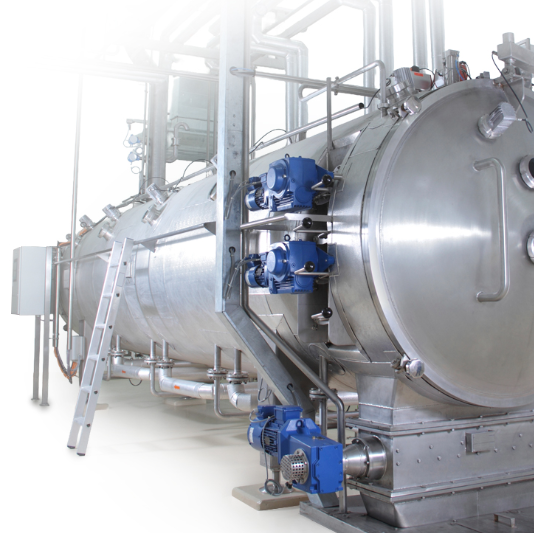
Trong thực tế, tiệt trùng bằng hơi nước thường được thực hiện bằng Autoclave – nồi hấp tiệt trùng hoặc các hệ thống tiệt trùng hơi nước quy mô sản xuất. Tuy nhiên, việc chỉ thiết lập một chu trình với nhiệt độ và thời gian phù hợp chưa đủ để chứng minh quá trình tiệt trùng đạt yêu cầu.

Một quy trình tiệt trùng đáng tin cậy cần chứng minh rằng các điều kiện quan trọng như nhiệt độ, áp suất, thời gian, chất lượng hơi nước, khả năng loại bỏ không khí và khả năng hơi nước tiếp xúc với toàn bộ tải được kiểm soát ổn định trong suốt chu trình.

Tiệt trùng1. Tiệt trùng bằng hơi nước là gì?

Tiệt trùng bằng hơi nước là phương pháp sử dụng hơi nước bão hòa (saturated steam) dưới điều kiện nhiệt độ, áp suất và thời gian được kiểm soát để đạt được hiệu quả tiệt trùng mong muốn.

Phương pháp này được ứng dụng rộng rãi trong các lĩnh vực life science, bao gồm sản xuất dược phẩm, phòng thí nghiệm và các hoạt động sản xuất liên quan đến chăm sóc sức khỏe.

Thiết bị phổ biến nhất được sử dụng cho quá trình này là Autoclave. Tùy theo quy mô, Autoclave có thể được sử dụng cho các mẻ nhỏ trong phòng thí nghiệm hoặc được tích hợp thành hệ thống tiệt trùng quy mô lớn trong sản xuất.

Điểm quan trọng cần lưu ý là hiệu quả tiệt trùng không phụ thuộc vào nhiệt độ đơn lẻ. Một chu trình đáng tin cậy phải đảm bảo hơi nước có thể tiếp cận và truyền nhiệt hiệu quả đến tất cả các vị trí cần tiệt trùng.

Do đó, việc đánh giá hiệu suất của Autoclave cần xem xét toàn bộ chu trình và tải tiệt trùng thay vì chỉ kiểm tra thông số hiển thị trên bảng điều khiển.

2. Nguyên lý của tiệt trùng bằng hơi nước

Nguyên lý cơ bản của tiệt trùng bằng hơi nước dựa trên khả năng truyền nhiệt hiệu quả của hơi nước bão hòa.

Khi hơi nước tiếp xúc với bề mặt có nhiệt độ thấp hơn, hơi nước ngưng tụ và giải phóng nhiệt ẩn. Nhiệt lượng này truyền vào vật liệu và góp phần tiêu diệt vi sinh vật thông qua các cơ chế gây tổn thương không hồi phục đối với protein và cấu trúc tế bào.

Có thể hình dung một chu trình tiệt trùng hơi nước theo các giai đoạn cơ bản:

2.1. Loại bỏ không khí

Không khí còn lại trong buồng hoặc bên trong tải có thể cản trở sự tiếp xúc giữa hơi nước và bề mặt cần tiệt trùng.

Đặc biệt với các Autoclave tiền chân không (pre-vacuum sterilizer), quá trình loại bỏ không khí là một bước quan trọng để đảm bảo hơi nước có thể xâm nhập hiệu quả vào tải.

2.2. Đưa hơi nước vào buồng

Sau khi không khí được loại bỏ ở mức yêu cầu, hơi nước được đưa vào buồng tiệt trùng.

Điều kiện nhiệt độ và áp suất được kiểm soát để tạo môi trường thích hợp cho quá trình tiệt trùng.

2.3. Giai đoạn tiệt trùng

Tải được duy trì ở điều kiện nhiệt độ và thời gian xác định.

Không chỉ nhiệt độ mà thời gian tiếp xúc, áp suất, chất lượng hơi và khả năng tiếp xúc của hơi với tải đều ảnh hưởng đến kết quả cuối cùng.

2.4. Kết thúc chu trình

Sau giai đoạn giữ nhiệt, Autoclave thực hiện các bước giảm áp, làm nguội hoặc sấy tùy theo thiết kế thiết bị và loại tải.

Các điều kiện cuối chu trình cũng cần được kiểm soát để tránh ảnh hưởng đến sản phẩm hoặc vật liệu sau tiệt trùng.

Steam Sterilization Validation Solutions

3. Autoclave đóng vai trò gì trong tiệt trùng?

Autoclave hay nồi hấp tiệt trùng là thiết bị được thiết kế để thực hiện quá trình tiệt trùng bằng hơi nước trong một buồng kín.

Một hệ thống Autoclave thường bao gồm:

  • Buồng tiệt trùng.
  • Hệ thống cấp hơi.
  • Hệ thống chân không hoặc loại bỏ không khí.
  • Cảm biến nhiệt độ.
  • Cảm biến áp suất.
  • Bộ điều khiển chu trình.
  • Hệ thống ghi nhận dữ liệu.
  • Các cơ cấu an toàn và khóa cửa.

Trong môi trường được kiểm soát như sản xuất dược phẩm, Autoclave không chỉ cần hoạt động đúng về mặt cơ khí mà còn phải chứng minh khả năng tạo ra điều kiện tiệt trùng nhất quán.

Đây là lý do các hoạt động qualification, validation và calibration đóng vai trò quan trọng.

Autoclave Validation

4. Những yếu tố ảnh hưởng đến hiệu quả tiệt trùng bằng hơi nước

Một trong những sai lầm phổ biến là chỉ tập trung vào nhiệt độ cài đặt của Autoclave. Trên thực tế, nhiều yếu tố có thể ảnh hưởng đến hiệu quả của chu trình.

4.1. Nhiệt độ và thời gian

Nhiệt độ phải đạt mức yêu cầu và được duy trì trong khoảng thời gian xác định.

Tuy nhiên, nhiệt độ hiển thị trên bộ điều khiển chưa chắc phản ánh chính xác điều kiện tại mọi vị trí trong buồng hoặc bên trong tải.

Vì vậy, trong quá trình validation, người vận hành thường sử dụng nhiều điểm đo để đánh giá sự phân bố nhiệt.

4.2. Áp suất

Áp suất có mối quan hệ với nhiệt độ của hơi nước và được sử dụng như một thông số quan trọng để theo dõi chu trình.

Việc giám sát đồng thời nhiệt độ và áp suất giúp đánh giá tính nhất quán của điều kiện tiệt trùng.

4.3. Khả năng loại bỏ không khí

Không khí tồn dư có thể tạo ra các vùng mà hơi nước không tiếp xúc đầy đủ với tải.

Điều này có thể dẫn đến các vị trí có nhiệt độ thấp hơn hoặc khả năng truyền nhiệt không đạt yêu cầu.

Bowie-Dick test là một trong những phương pháp được sử dụng để kiểm tra khả năng loại bỏ không khí và khả năng thâm nhập của hơi nước trong các hệ thống tiệt trùng phù hợp.

4.4. Chất lượng hơi nước

Chất lượng hơi cũng là một yếu tố quan trọng.

Hơi nước không ổn định hoặc không phù hợp có thể ảnh hưởng đến khả năng truyền nhiệt và tính nhất quán của quá trình tiệt trùng. Vì vậy, steam quality testing – kiểm tra chất lượng hơi nước là một phần quan trọng trong việc đánh giá hệ thống.

4.5. Loại tải và cách sắp xếp tải

Cùng một Autoclave nhưng các loại tải khác nhau có thể tạo ra điều kiện truyền nhiệt khác nhau.

Khối lượng tải, vật liệu, bao gói, vị trí đặt tải và cách sắp xếp trong buồng đều có thể ảnh hưởng đến khả năng loại bỏ không khí và thâm nhập hơi nước. Ellab cũng xác định sự khác biệt về loại tải, bao gói và vị trí đặt là những yếu tố có thể làm thay đổi quá trình truyền nhiệt và loại bỏ không khí.

5. Thẩm định tiệt trùng bằng hơi nước là gì?

Steam sterilization validation là quá trình thu thập và đánh giá bằng chứng khoa học, kỹ thuật và dữ liệu để chứng minh rằng quy trình tiệt trùng có khả năng tạo ra kết quả nhất quán và đáp ứng các tiêu chí đã xác định.

Mục tiêu không đơn thuần là chứng minh rằng một chu trình có thể đạt nhiệt độ yêu cầu.

Thay vào đó, cần chứng minh rằng các điều kiện quan trọng được duy trì ở các vị trí liên quan trong toàn bộ tải, qua đó giảm nguy cơ xuất hiện các vùng không đạt điều kiện tiệt trùng.

Trong quá trình validation, các thiết bị ghi dữ liệu có thể được bố trí tại nhiều vị trí khác nhau trong buồng và tải để thu thập dữ liệu nhiệt độ, áp suất và các thông số liên quan.

Dữ liệu này giúp xác định các vị trí có điều kiện bất lợi, thường được gọi là cold spots, đồng thời đánh giá mức độ đồng nhất của quá trình.

6. Qualification Autoclave: IQ, OQ và PQ

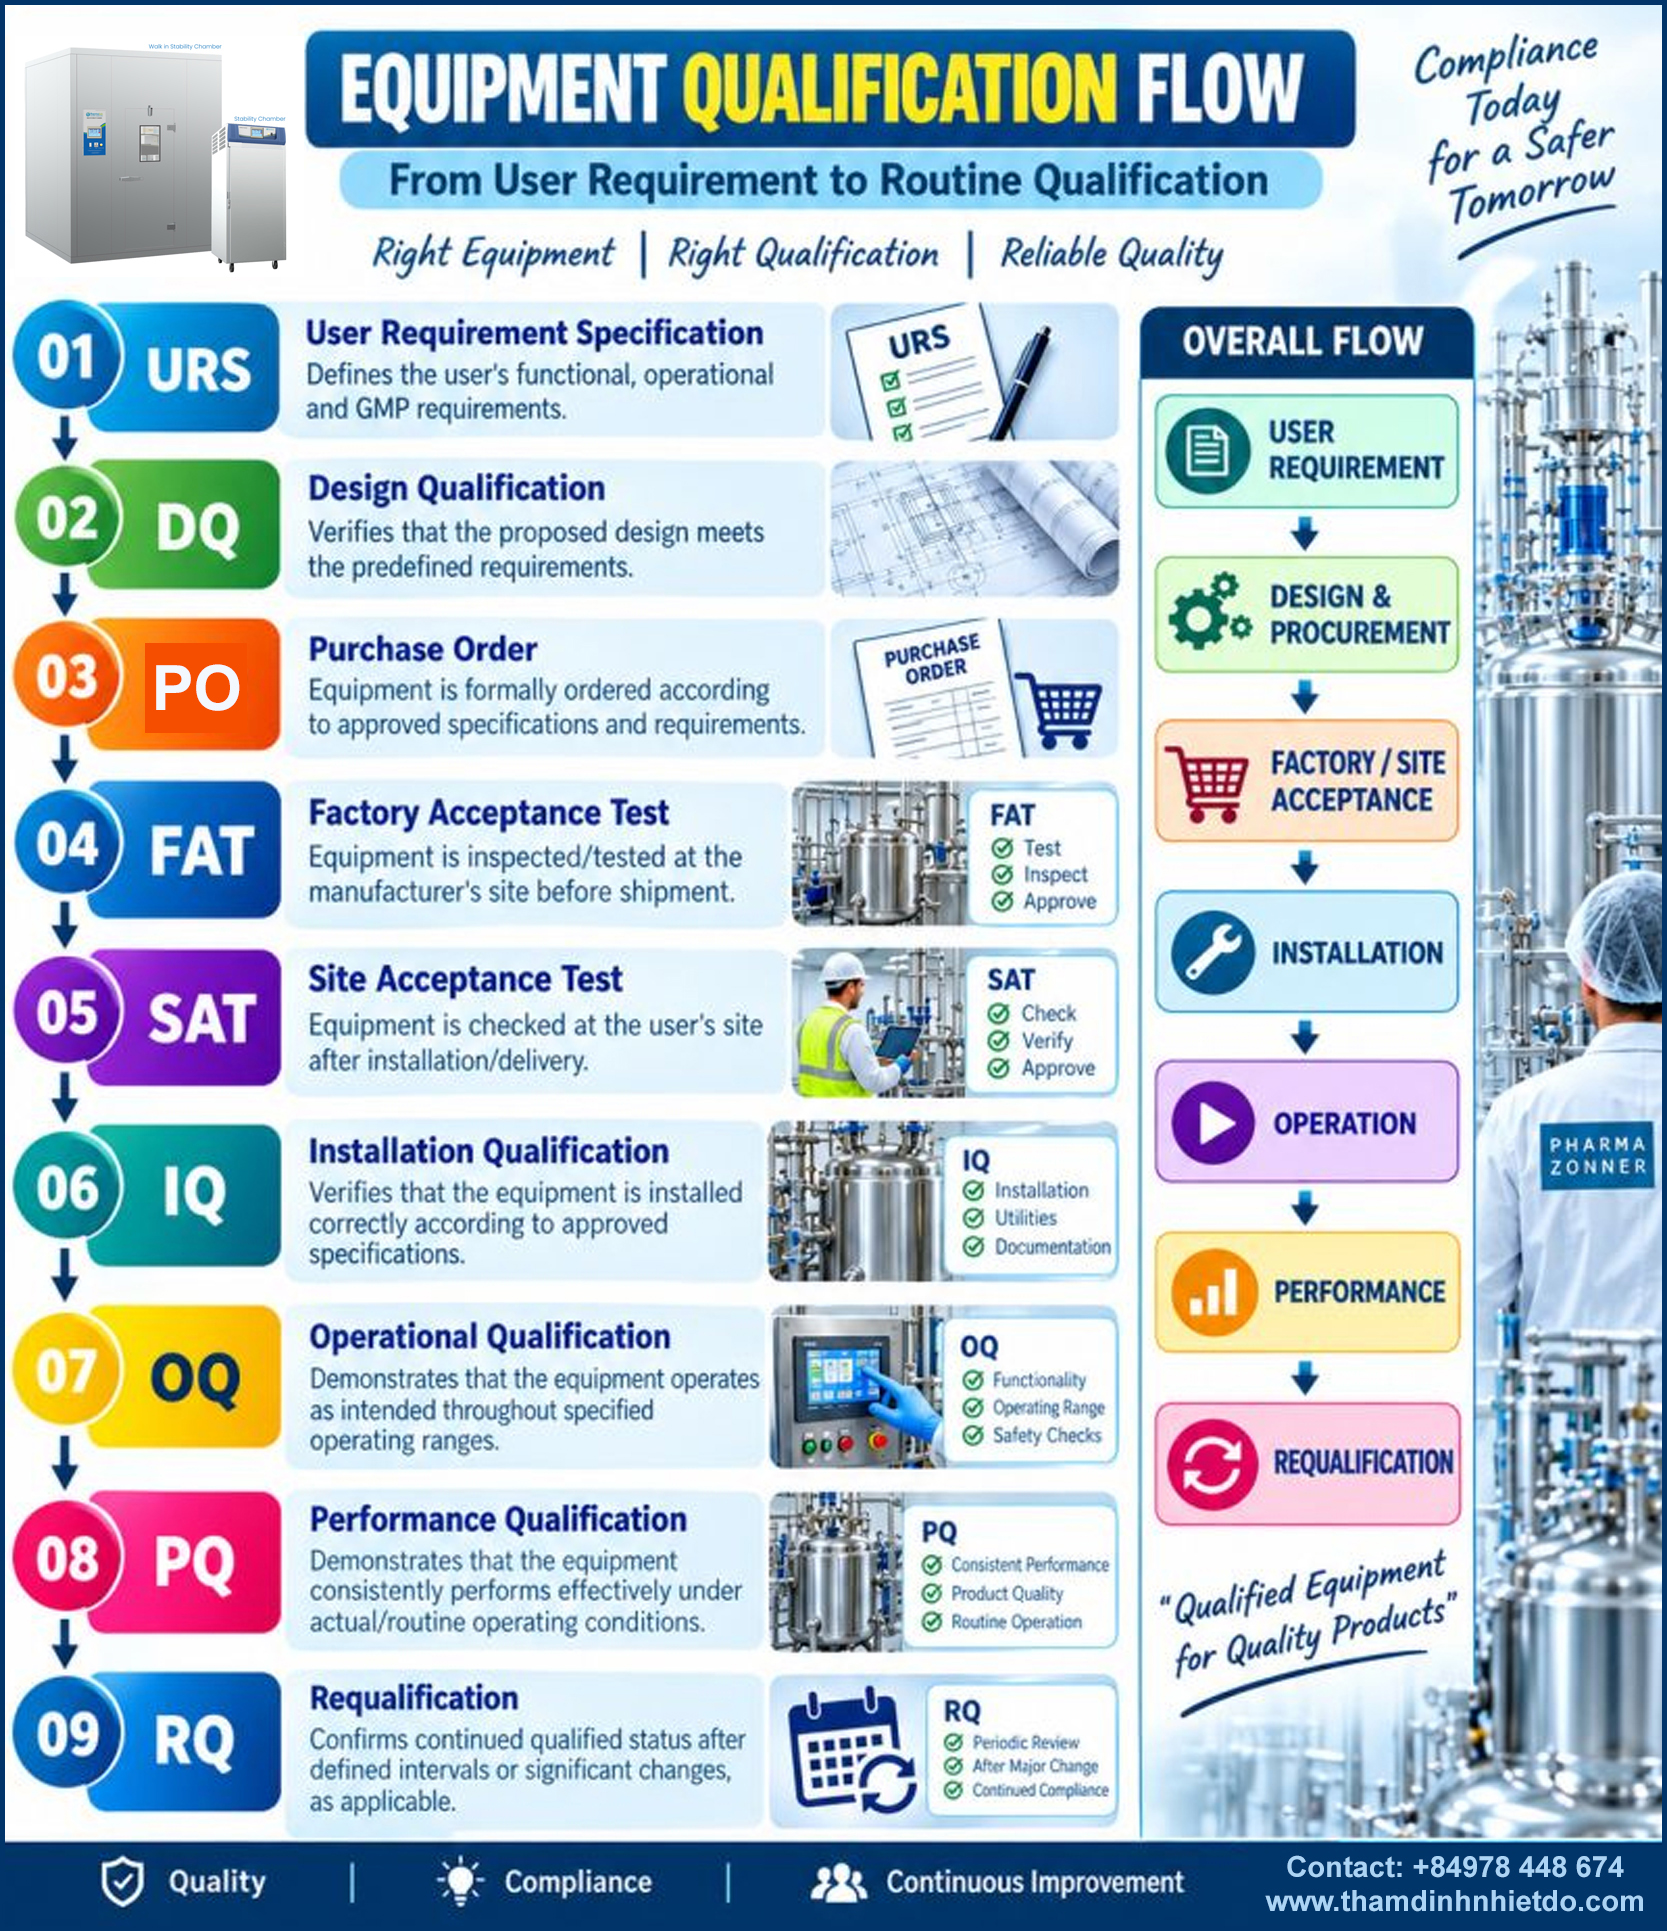
Trong môi trường sản xuất được quản lý chặt chẽ, IQ/OQ/PQ là các bước quan trọng trong quá trình qualification của Autoclave.

6.1. IQ – Installation Qualification

Installation Qualification (IQ) nhằm xác nhận rằng thiết bị đã được lắp đặt đúng theo yêu cầu thiết kế, thông số của nhà sản xuất và yêu cầu của cơ sở.

Các nội dung có thể bao gồm:

  • Xác nhận thiết bị và model.
  • Kiểm tra các thành phần chính.
  • Xác nhận kết nối tiện ích.
  • Kiểm tra tài liệu kỹ thuật.
  • Xác nhận điều kiện lắp đặt.

6.2. OQ – Operational Qualification

Operational Qualification (OQ) tập trung vào việc xác nhận Autoclave hoạt động đúng trong phạm vi vận hành được xác định.

Các chức năng điều khiển, cảnh báo, giới hạn vận hành và các thông số liên quan được kiểm tra theo kế hoạch qualification.

6.3. PQ – Performance Qualification

Performance Qualification (PQ) đánh giá khả năng của thiết bị trong điều kiện vận hành thực tế hoặc đại diện cho quá trình sản xuất.

Đây là bước đặc biệt quan trọng vì hiệu quả tiệt trùng có thể thay đổi tùy thuộc vào loại tải và cách bố trí tải.

IQ/OQ/PQ giúp xác nhận lần lượt việc lắp đặt, khả năng vận hành và hiệu suất của thiết bị. Sau qualification, validation cung cấp bằng chứng rằng chu trình tiệt trùng có thể tạo ra kết quả lặp lại và đáp ứng các tiêu chí đã xác định.

Qualification
Qualification

7. Hiệu chuẩn Autoclave và cảm biến

Độ chính xác của dữ liệu phụ thuộc trực tiếp vào độ chính xác của hệ thống đo.

Cảm biến nhiệt độ hoặc áp suất bị sai lệch (sensor drift) có thể dẫn đến việc dữ liệu ghi nhận không phản ánh đúng điều kiện thực tế.

Do đó, calibration – hiệu chuẩn là một phần quan trọng trong chương trình kiểm soát Autoclave.

Theo hướng dẫn hiện tại trên trang Ellab, cảm biến Autoclave được khuyến nghị hiệu chuẩn định kỳ hàng năm và thực hiện lại sau sửa chữa hoặc khi có nghi ngờ về sai lệch dữ liệu.

Việc hiệu chuẩn cần đảm bảo khả năng truy xuất đo lường (traceability) và hồ sơ hiệu chuẩn phải được lưu giữ phù hợp với hệ thống quản lý chất lượng của cơ sở.

8. Bowie-Dick Test là gì?

Bowie-Dick Test là phép thử được sử dụng để đánh giá khả năng loại bỏ không khí và thâm nhập hơi nước của các hệ thống tiệt trùng hơi nước tiền chân không.

Nếu không khí không được loại bỏ hiệu quả, các túi khí còn lại có thể ngăn cản hơi nước tiếp xúc với bề mặt cần tiệt trùng.

Do đó, Bowie-Dick Test là một công cụ kiểm tra hiệu suất quan trọng trong kiểm soát thường quy của Autoclave phù hợp.

Các phương pháp Bowie-Dick có thể dựa trên chỉ thị hóa học hoặc hệ thống điện tử.

Theo tài liệu của Ellab, ISO 11140-4 mô tả các dạng chu trình tham chiếu liên quan đến phương pháp Bowie-Dick, trong đó có các dạng xung chân không khác nhau. Một phép thử phù hợp cần có khả năng phân biệt giữa điều kiện đạt và không đạt của chu trình tham chiếu.

Bowie-Dick Test

9. Kiểm tra chất lượng hơi nước

Bên cạnh việc kiểm tra bản thân Autoclave, cần xem xét chất lượng của nguồn hơi cung cấp cho hệ thống.

Mục đích của steam quality testing là xác nhận rằng nguồn hơi có các đặc tính phù hợp để hỗ trợ quá trình tiệt trùng ổn định.

Điều này đặc biệt quan trọng trong các hệ thống sản xuất dược phẩm và life science, nơi sự biến động của nguồn tiện ích có thể ảnh hưởng đến tính nhất quán của quá trình.

Khi kết hợp:

  • Kiểm tra chất lượng hơi.
  • Đo nhiệt độ.
  • Đo áp suất.
  • Kiểm tra khả năng loại bỏ không khí.
  • Mapping trong buồng.
  • Kiểm tra tải.

doanh nghiệp có thể xây dựng một hệ thống kiểm soát toàn diện hơn đối với quy trình tiệt trùng.

10. Tái thẩm định và kiểm soát định kỳ Autoclave

Validation không nên được xem là một hoạt động chỉ thực hiện một lần.

Sau khi thiết bị được đưa vào vận hành, cần có chương trình routine monitoring và requalification/revalidation phù hợp với hệ thống chất lượng, mức độ rủi ro và yêu cầu áp dụng.

Các hoạt động kiểm soát thường quy có thể bao gồm:

  • Theo dõi thông số của từng chu trình.
  • Kiểm tra Bowie-Dick đối với hệ thống áp dụng.
  • Kiểm tra độ kín buồng.
  • Hiệu chuẩn cảm biến.
  • Kiểm tra chất lượng hơi.
  • Temperature mapping.
  • Đánh giá lại sau sửa chữa hoặc thay đổi quan trọng.
  • Rà soát dữ liệu và xu hướng sai lệch.

Các hoạt động này giúp phát hiện sớm sự thay đổi của thiết bị hoặc quy trình trước khi ảnh hưởng đến sản phẩm.

11. Tại sao cần kiểm soát toàn bộ quá trình tiệt trùng?

Một chu trình Autoclave có thể hiển thị nhiệt độ đạt yêu cầu nhưng điều đó chưa tự động chứng minh rằng mọi vị trí trong tải đều đã nhận đủ điều kiện tiệt trùng.

Các yếu tố như tải, bao gói, vị trí đặt vật liệu, không khí tồn dư, chất lượng hơi và sai lệch cảm biến đều có thể ảnh hưởng đến kết quả.

Vì vậy, cách tiếp cận phù hợp là xem tiệt trùng bằng hơi nước như một quy trình cần được kiểm soát và chứng minh bằng dữ liệu, thay vì chỉ là một chương trình nhiệt độ – thời gian.

Việc kết hợp qualification, validation, calibration, routine testing và monitoring tạo ra cơ sở dữ liệu giúp chứng minh tính nhất quán của quá trình.

Tiệt trùng bằng hơi nước là một phương pháp hiệu quả và được sử dụng rộng rãi trong ngành dược phẩm, life science, phòng thí nghiệm và sản xuất chăm sóc sức khỏe. Tuy nhiên, để đảm bảo kết quả ổn định, doanh nghiệp không nên chỉ dựa vào nhiệt độ hoặc áp suất hiển thị trên Autoclave.

Một hệ thống kiểm soát tiệt trùng toàn diện cần xem xét đồng thời:

  • Nhiệt độ và thời gian.
  • Áp suất.
  • Khả năng loại bỏ không khí.
  • Khả năng thâm nhập của hơi nước.
  • Chất lượng hơi.
  • Loại và cách bố trí tải.
  • Độ chính xác của cảm biến.
  • IQ/OQ/PQ.
  • Validation và revalidation.
  • Calibration.
  • Bowie-Dick Test và các kiểm tra thường quy.

Ellab Solutions

Đặc biệt trong môi trường GMP, việc ghi nhận, phân tích và truy xuất dữ liệu là yếu tố quan trọng để chứng minh rằng quá trình tiệt trùng luôn nằm trong trạng thái được kiểm soát.

Do đó, validation và monitoring không chỉ giúp đánh giá hiệu suất của Autoclave mà còn tạo ra bằng chứng khách quan phục vụ hệ thống chất lượng, điều tra sai lệch và hoạt động thanh tra/audit.